


ISO 10980:1995
(Main)Validation of the strength of reference solutions used for measuring concentrations
Validation of the strength of reference solutions used for measuring concentrations
Describes procedures for preparing reference solutions, procedures for ensuring the quality and the degree of accuracy of the solution strength. Working document for analytical chemists; the underlying statistical theorie is not presented in order to simplify application.
Vérification du titre des solutions de référence utilisées pour la mesure des concentrations
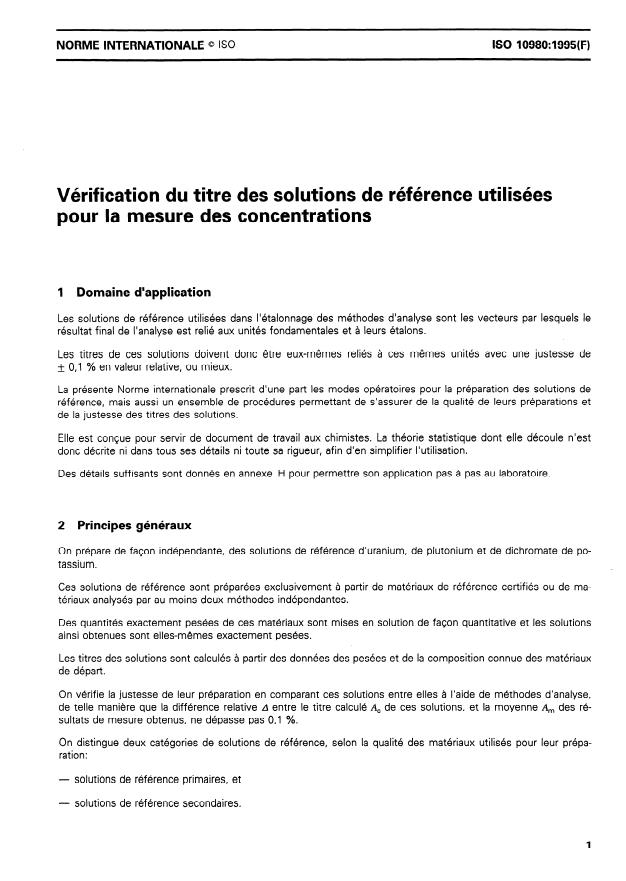
Les solutions de référence utilisées dans l'étalonnage des méthodes d'analyse sont les vecteurs par lesquels le résultat final de l'analyse est relié aux unités fondamentales et à leurs étalons. Les titres de ces solutions doivent donc être eux-mêmes reliés à ces mêmes unités avec une justesse de ± 0,1 % en valeur relative, ou mieux. La présente Norme internationale prescrit d'une part les modes opératoires pour la préparation des solutions de référence, mais aussi un ensemble de procédures permettant de s'assurer de la qualité de leurs préparations et de la justesse des titres des solutions. Elle est conçue pour servir de document de travail aux chimistes. La théorie statistique dont elle découle n'est donc décrite ni dans tous ses détails ni toute sa rigueur, afin d'en simplifier l'utilisation. Des détails suffisants sont donnés en annexe H pour permettre son application pas à pas au laboratoire.
General Information
- Status
- Published
- Publication Date
- 09-Aug-1995
- Technical Committee
- ISO/TC 85/SC 5 - Nuclear installations, processes and technologies
- Drafting Committee
- ISO/TC 85/SC 5 - Nuclear installations, processes and technologies
- Current Stage
- 9093 - International Standard confirmed
- Start Date
- 24-Mar-2022
- Completion Date
- 12-Feb-2026
Overview
ISO 10980:1995 - Validation of the strength of reference solutions used for measuring concentrations - defines practical procedures for preparing, standardizing and validating the strength (concentration) of reference solutions. Published by ISO/TC 85 (Nuclear energy), this working standard is targeted at analytical chemists and laboratories that require traceability of solution strengths to basic units with a relative accuracy of ±0.1% or better. The standard simplifies the underlying statistical theory to make step‑by‑step laboratory implementation straightforward (see Annex H).
Key topics and requirements
- Scope and intent: Procedures to ensure quality and degree of accuracy of reference solution strengths used for concentration measurements, emphasizing traceability to certified materials and basic units.
- Primary vs Secondary reference solutions:
- Primary: prepared from certified reference materials with relative uncertainty ≤ 0.05% (95% confidence). Used to calibrate/check secondary solutions.
- Secondary: prepared from certified materials with precision between 0.05% and 0.2%, or from pure but uncertified materials standardized against primary solutions.
- Materials covered: Practical preparation and validation examples for uranium, plutonium and potassium dichromate reference solutions (Annexes A–C).
- Validation principle: Independently prepare solutions, calculate strength from precise weighing and certified composition, then verify by intercomparison (e.g., titration of one solution by another). The acceptable difference between calculated and measured strengths depends on measurement precision, number of replicates and chosen risks of false rejection (α) and non‑detection (β).
- Uncertainty and statistical checks: Guidance for estimating combined uncertainty from preparation, certification and analytical measurement; sample size rules and acceptance limits referenced (Annexes E–G contain numerical methods and examples).
- Reporting: A documented protocol of validation results is required (Annex H provides a template).
Applications
- Calibration and quality assurance of reference solutions used in analytical chemistry and nuclear fuel technology.
- Standardization of titrants (e.g., potassium dichromate) and gravimetrically prepared uranium/plutonium standards.
- Ensuring traceability of concentration measurements to certified reference materials and SI units.
- Laboratory method validation, routine QA/QC and inter‑laboratory comparisons.
Who should use ISO 10980:1995
- Analytical chemists and laboratory technicians preparing and standardizing reference solutions.
- Metrology and accreditation bodies responsible for traceability and measurement uncertainty.
- Nuclear fuel labs and organizations performing high‑precision uranium/plutonium assays.
- QA managers and auditors overseeing chemical standardization and calibration workflows.
Related standards
- ISO 7097 - (method referenced for uranium titration)
- ISO 8298 - (method referenced for plutonium titration)
- Other ISO and national standards on certified reference materials and uncertainty estimation
Keywords: ISO 10980:1995, validation of reference solutions, reference solution strength, analytical chemists, traceability, primary reference solutions, secondary reference solutions, titration standardization, uncertainty, calibration.

ISO 10980:1995 - Validation of the strength of reference solutions used for measuring concentrations
ISO 10980:1995 - Vérification du titre des solutions de référence utilisées pour la mesure des concentrations

ISO 10980:1995 - Vérification du titre des solutions de référence utilisées pour la mesure des concentrations
Get Certified
Connect with accredited certification bodies for this standard
DNV
DNV is an independent assurance and risk management provider.
Lloyd's Register
Lloyd's Register is a global professional services organisation specialising in engineering and technology.
DNV Energy Systems
Energy and renewable energy certification.
Sponsored listings
Frequently Asked Questions
ISO 10980:1995 is a standard published by the International Organization for Standardization (ISO). Its full title is "Validation of the strength of reference solutions used for measuring concentrations". This standard covers: Describes procedures for preparing reference solutions, procedures for ensuring the quality and the degree of accuracy of the solution strength. Working document for analytical chemists; the underlying statistical theorie is not presented in order to simplify application.
Describes procedures for preparing reference solutions, procedures for ensuring the quality and the degree of accuracy of the solution strength. Working document for analytical chemists; the underlying statistical theorie is not presented in order to simplify application.
ISO 10980:1995 is classified under the following ICS (International Classification for Standards) categories: 27.120.30 - Fissile materials and nuclear fuel technology. The ICS classification helps identify the subject area and facilitates finding related standards.
ISO 10980:1995 is available in PDF format for immediate download after purchase. The document can be added to your cart and obtained through the secure checkout process. Digital delivery ensures instant access to the complete standard document.
Standards Content (Sample)
INTERNATIONAL
IS0
STANDARD
First edition
1995-08-I 5
Validation of the strength of reference
solutions used for measuring
concentrations
Vkfication du titre des solutions de &f&ence utiljs6es pour la messre des
concentrations
Reference number
IS0 10980:1995(E)
IS0 10980:1995(E)
Foreword
IS0 (the International Organization for Standardization) is a worldwide
federation of national standards bodies (IS0 member bodies). The work
of preparing International Standards is normally carried out through IS0
technical committees. Each member body interested in a subject for
which a technical committee has been established has the right to be
represented on that committee. International organizations, governmental
and non-governmental, in liaison with ISO, also take part in the work. IS0
collaborates closely with the International Electrotechnical Commission
(I EC) on all matters of electrotechnical standardization.
Draft International Standards adopted by the technical committees are
circulated to the member bodies for voting. Publication as an International
Standard requires approval by at least 75 % of the member bodies casting
a vote.
International Standard IS0 10980 was prepared by Technical Committee
lSO/TC 85, Nuclear energy, Subcommittee SC 5, Nuclear fuel
technology.
Annexes A, B and C form an integral part of this International Standard.
Annexes D, E, F, G, H and J are for information only.
0 IS0 1995
All rights reserved. Unless otherwise specified, no part of this publication may be reproduced
or utilized in any form or by any means, electronic or mechanical, including photocopying and
microfilm, without permrssion in writing from the publisher.
International Organization for Standardization
Case Postale 56 l CH-1211 Geneve 20 l Switzerland
Printed in Switzerland
ii
INTERNATIONAL STANDARD 0 IS0 IS0 10980:1995(E)
Validation of the strength of reference solutions used
for measuring concentrations
1 Scope
The reference solutions used for the standardization of analytical methods are the means through which the final
result of the analysis is traceable to the basic units and to their standards.
The strength of these solutions should therefore be traceable to these same units with a relative accuracy of
+ 0,l % or better.
-
This International Standard specifies procedures for preparing reference solutions, as well as a set of procedures
for ensuring the quality of their preparation and the degree of accuracy of the solution strength.
It is intended to be a working document for analytical chemists. The underlying statistical theory is therefore not
presented in full details or rigorously, in order to simplify application.
Sufficient details are included in annex H, in order to implement the procedure step by step in a laboratory en-
vironment.
2 Principle
Uranium, plutonium and potassium dichromate reference solutions are prepared independently.
These reference solutions are prepared exclusively from certified reference materials or from materials which have
been analysed by at least two independent methods. Exactly weighed quantities of these materials are dissolved
quantitatively and the solutions thus obtained are themselves weighed exactly.
The solution strengths are calculated from weighing data and from the known composition of the source materials.
The accuracy of their preparation is checked by comparing these solutions between themselves with the help of
analytical methods so that the relative difference A between A,, the strength calculated for these solutions, and
A,, the mean of replicate measurements, does not exceed 0,l %.
Two categories of reference solutions can be distinguished according to the quality of the materials used in their
preparation:
- primary reference solutions;
- secondary reference solutions.
3 Primary reference solutions
Primary reference solutions are prepared from reference materials which are distributed by approved organizations
certifying their composition with a relative uncertainty of 0,05 % or better, corresponding to the confidence interval
for a probability level of 95 %.
0 IS0
IS0 10980:1995(E)
The strength of these solutions shall be known with a degree of accuracy as close as possible to that which is
indicated by the certificate of the original reference material.
Because these materials are very expensive, it is essential to use them economically. This is why these primary
reference solutions will be used above all to calibrate or to check the strength of the secondary reference sol-
utions.
The primary reference materials as well as the procedures to be used for preparing the primary reference solutions
are given in the annexes:
Annex A: Preparation of u -anium primary reference solutions;
Annex B: Preparation of pl utonium primary reference solutions;
Annex C: Preparation of d chromate primary reference solution.
3.1 Purpose of the validation procedure
The purpose of the validation procedure is to ensure that no “abnormal” errors occurred during the preparation
of the solution from the certified reference material. A second primary reference solution is used to verify that the
two calculated strengths agree with the results obtained during the titration of one of the solutions by the other.
That is:
- verification of a dichromate solution by means of a uranium solution, or inversely;
- verification of a dichromate solution by means of a plutonium solution, or inversely.
The method used for this verification should be the most precise one employed by the laboratory, for example
the IS0 7097 method for uranium and the IS0 8298 one for plutonium, provided that the testing laboratory can
perform these methods on pure uranium or plutonium solutions with a coefficient of variation of repeatibility of
0,05 % or better and with biases less than 0,02 %.
The number of determinations to be carried out depends on the accepted risks and on the precision of the method
used, as explained in 3.2.
Verification of the strength of a primary reference solution
3.2
3.2.1 Principle of the procedure
A titration solution T (for example potassium dichromate) is prepared by weighing and dilution. Its strength is cal-
culated and recorded, Tc.
of sol ution T, a primary standard solution (U or Pu), designed A, is p repared. Let
In order to check the strength
A, be the strength calculated fo r this solution.
Select an analytical method which presents no bias at all and apply it y1 times to A, using T as the titration solution.
Call A, the mean of the results obtained and A the relative difference between A, and A,:
A, -A,
=
A . . .
(1)
AC
Even if the true strength of solution T is equal to the calculated value, T’, the value of A is not generally nil because
of errors in the measurement and preparation of the standard solution A. Solution T shall however be accepted
as long as the absolute value of A does not exceed a certain threshold. The value of the threshold depends on the
number of measurements y1 and on the confidence which is desired in the subsequent analyses.
After the number of measurements yt is established, the probabilities of retaining solutions which are affected by
given errors A0 and the confidence interval of the strength of solution T can be calculated.
0 IS0
IS0 10980:1995(E)
If the difference 1 Al is lower than the selected threshold, the conclusion is that the strengths A, and ~c, but also
the analytical method, have the expected accuracy.
Alternatively, if the difference 1 Ai exceeds the selected threshold, this can be due to an error in the strength of
one or of the other solutions, or to a bias in the analytical method.
3.2.2 Choice of the number ~1 of measurements to be carried out on the standard solution
The number ~1 depends on several factors.
a) Preparation and measurement errors
The operations described in 3.2.1 are affected by the following errors:
1) errors in the strength Tc, due to uncertainties in the certification and preparation, and represented by the
relative standard deviation 0,/T,;
2) errors in the strength A,, due to uncertainties in the certification and preparation, and represented by the
relative standard deviation Q/A,;
3) errors in the ~2 measurements, represented by the relative standard deviation c+-JAca
The standard deviation of these errors shall be known or estimated as precisely as possible, for example, by
variance analysis or by error propagation.
When yt is chosen, the preparation and measurement errors result in a total error in A, the standard deviation
of which can be calculated by:
. . .
~A=/(~)*+(~)*+~(~)2
(2)
(Annex E includes the derivation of equation 2.)
If the strength of T is truly equal to Tc and if the analysis method is not biased, the possible values of A are
part of a distribution, which is assumed to be Gaussian, with mean zero and a standard deviation OA. In other
words, there is a probability of 99,9 % that A may take any value between - 30, and + 30,.
Alternatively, if the strength, Tc, includes a relative error A, = 0, the distribution function of the potential values
of A will be centred around a mean value A, (see figure 0.2).
b) Choice of ~1
According to figure D.2, the risk of false alarm, OC, and the risk of non-detection, fl, vary in opposite directions.
Both risks depend also upon the number of measurements, yt.
perform in order to detect a true error of 4, with selected
Equation (3) gives the number of measurements yt to
values of risks a and /?:
h/4) *
. . .
(3)
’ = [&L, + L/I)*] - (+/To)* - (o,,JAc)*
The values of Ll and Ls are given in table 1 as a function of the risks a and /I.
The value of y1 calculated using equation (3) is rounded up to the next highest integer.
If this value is not realistic (too high), it will be necessary to revise the choice of different parameters, especially
by increasing A0 and /3. The efficiency and sample size curves (see annex F) are used to select the appropriate
values. A numerical example is given in annex E.
IS0 10980:1995(E)
Table 1
Risk a or /I
La
Ls
%
4,00 3,90
0,003
3,46
3,30
0,050
3,30
0,100 3,09
2,58
1,000 2,33
I,96
5,000 I,65
I,65
10,000 I,28
I,15
25,000 0,67
0,oo 0,67
50,000
c) Comment
Since the number YI must be positive, formula (3) can only be applied if
. . .
(4)
AO ’ Amin = (L, + L8>
For a given risk of false alarm a a relative error 4 in the titration solution is likely to be detected with a prob-
ability equal to at least (100 - p) only if it is greater than Ami,. See the numerical example in annex E.
3.2.3 Test procedure
After calculating yt from equation (3), calculate the standard deviation OA using formula (2). The actual error A,,
which may be detected with given risks a and /?, is equal to
. . .
(5)
‘0 = (L, + Ls> OA
For a risk of non-detection B = 100 %, LB is equal to zero and d, has a limiting value:
. . .
IirnlAi =&aA
(6)
The mean difference of the ~2 measurements, A, is calculated for each titration solution using formula (1). If the
absolute value of A is below or equal t0 &GA, the titration solution is accepted with the risk /? of having in reality
a solution with a difference equal to at least A,. lf 1 Ai is greater than &GA, the solution is rejected and the risk
of this rejection being unfair is equal to a.
3.2.4 Strength of reference solution
leve by the expression:
If the solution is accepted, its strength is given at the (100 - a) confidence
. . .
(7)
Tc (I * L, M-iJ
a) Example
This example is drawn from annexes E and F. If the numerical values used in annexes A and C are taken and
if the analytical method presents a coefficient of variation of 0,03 %, then:
= 3,00 x 1o-4
%lAc
aA/Ac = 2,74 x 1 Oa4 (uranium)
I,14 x 1 OB4 (dichromate)
OdTc =
lf five determinations are carried out, OA may be calculated:
oA=3,24x 1O-4
0 IS0
IS0 10980:1995(E)
Selecting a risk of unfair rejection, a = 5 %, the rejection limit is calculated according to equation (6):
IimlAl = I,96 x 3,24 x 1O-4
= 6,35 x 1O-4
If the mean difference is greater than the rejection limit,
IA m- AI c
=
> 0,064 %
PI
AC
the solution under test must be rejected and a new solution prepared. Under these conditions there is a risk
of rejecting 5 times out of 100 a solution which is actually correct.
If the difference A is smaller then 0,064 %, the solution is accepted, and the confidence interval for the
strength is
Tc 1 + 2,3 x 10⁻⁴) for the dichromate, and
-
(
A,(1 zfr 5,5 x 10W4) for the uranium,
depending upon which solution was to be verified.
In the above case, there is a risk b of 10 % of accepting the strengths as correct although they actually include
an error greater than or equal to d,:
‘0 = (L, + Lg)aA
= (I ,96 + 1,28) x 3,24 x 1 O-4
= IO,5 x 1o-4
due to a mistake in the preparation. The risk /? of non-detection comes down to 1 % if the preparation error is
0,14 % (LB = 2,33).
Comment
b)
In the event that both of the compared reference solutions have to be checked:
- obtaining a difference lower than the limit value validates both solutions, as well as the analytical method;
- obtaining a difference greater than the limit value necessitates preparation of a third reference solution
which will be compared with one of the two previous ones. (The combined tests shall allow any ambiguity
to be cleared up. If the difference remains too large, it is possible that the analytical method presents a
bias which must be eliminated before the test can proceed further.)
4 Secondary reference solutions
Secondary reference solutions are prepared as follows:
- from secondary reference materials distributed by approved organizations and certified as having a precision
between + 0,05 % and + 0,2 %; or
- -
- from uncertified but pure materials, distributed by an approved organization.
4.1 Validation of solutions prepared from certified materials
In this case the validation procedure is identical to the one recommended for the primary reference solutions (see
clause 3). The permissible difference between the measured strength and the calculated one will be higher than
- 1
IS0 10980:1995(E)
0 IS0
in the case of primary reference solution. Acceptance of the solution will lead to the adoption of the strength and
the degree of precision calculated from the certificate of the secondary reference material.
4.2 Standardization of solutions prepared from uncertified materials
The solution will be standardized with the aid of a primary reference solution, after making sure that there are no
impurities which might interfere with the calibration method.
In addition to the possible interferences linked to the secondary reference solution itself, the possible bias of the
method also has to be taken into account. If ab is the coefficient of variation of the method used to correct or
detect the bias of the standardization, the uncertainty of the measured strength of the solution is expressed by a
coefficient of variation:
,
t-Jt(~)*+(~)*+d . . .
(8)
or
Oe
--
//
. . .
(9)
Tm -
depending on whether a secondary reference solution of uranium (or plutonium), or a dichromate titrant is stan-
dardized.
Note that the absence of a systematic error can be checked, at best, within the limit of uncertainty of the reference
materials used for checking it.
4.3 Numerical examples
Assume that the absence of a systematic error has been verified and the test repeated numerous times with the
aid of a reference solution certified with a coefficient of variation of 0,025 % and a dichromate titrant known with
-2
a coefficient of variation of 0,010 %. In this case, ab = 0,026 9 x
10 .
a) Standardization of a uranium solution by means of a dichromate primary solution
Assume the standard deviation values given in annexes C and E:
I,14 x 1o-4
aT/Tc =
3,00 x 1o-4
am/Am =
ab = 2,69 X 1o-4
If yt = 5, then a,/Am = 3,21 x 10m4, and a probability of 95 % that the solution strength lies within
A, 1 +6,3~10-~).
-
(
Calibration of a dichromate solution by means of a primary uranium solution
b)
Assume the standard deviation values given in annexes A and E:
2,74 x 1O-4
OAIAc =
3,00 x 1o-4
OrJTm =
0,=2,69X lo-4
If
yt = 5, then a,/Tm = 4,07 x 1 O-’ and a probability of 95 % that the solution strength lies within
Tm(l + 8,0 x 1O-4 .
)
0 IS0
IS0 10980:1995(E)
4.4 Standardization and validation with the aid of two reference solutions (two independent
methods)
The solution is measured by:
a) method (1) with the aid of a reference solution S,, the strength S, of which is known, either by preparation
or titration, with an uncertainty estimated by the standard deviation gsl.
The measurement characterized by
the standard deviation ol is carried out ytl times, A, being the mean of the results; or
b) method (2) with the aid of a reference solution S,, the strength S2 of which is known, either by preparation
or titration, with an uncertainty characterized by the standard deviation aS2.
The measurement characterized
by the standard deviation a2 is carried out yt2 times, A, being the mean of the results.
The relative difference observed is
Al -A,
=
A . . .
(10)
A2
with
DA=/(F)*+ (~)*+$($)*+]2(~)* . . .
(1 I>
If this difference A is acceptable, a weighted mean of the values A, and A, will be selected as the best estimate
of the strength A. Numbers ytl and 4 will therefore be selected with the aim of minimizing the random com-
ponent of the variance of A, with the minimum total number of measurements.
This is achieved when
. . .
n2 = n1 [(~*/A*)l(al/4)1 (12)
For a fixed oc (the unfair rejection of 4 = 0) and a fixed /I (the probability of accepting the equality when the
true A has a value A0 = 0) ytl can be calculated as follows:
(+I) KG%) + b*/A*)l
. . .
(13)
n1 = [4&f+ql* - (w,)* - (?*Is*)*
% is derived from equation (12). The minimum value of A, which can be chosen is:
A
. . .
min = CLa + L/?> (14)
Once nl and % have been chosen, the limit value of the acceptable difference can be calculated from
equations (I 1) and (6):
IimlAl =LJTA
1) If I Al is above this limit, the equality of A, and A, is rejected, there being a risk a of making an unfair re-
jection. In this case, the following may be called into question:
- either the preparation of the S, solution, or
- the preparation of the S, solution, or
- method (I), or
- method (2), or
IS0 10980:1995(E) 0 IS0
- the preparation of the secondary reference solution which may contain an interfering element in one
or the other of the methods.
2) If I Al is below this limit, the equality of A, and A, is accepted. A weighted mean of A, and A, is adopted
as best estimate of the strength A:
A A,l(a,,)2 + A2h2)2
=
. . .
(15)
1 IhI)* + 1 Ih*)*
with
. . .
(a,,/A,)* = (%,/s,)* + (+,)‘/n, (16)
. . .
(17)
h*/f42)* = (%2/s*)* + (~*lA*~*ln2
The confidence limits of the best estimate are:
. . .
A (I I!I &a/A)
(18)
a/A =
. . .
(19)
1 /(a,,lAl)* + 1 /(Q*/A*)*
A numerical example is given in annex G.
5 Report of the results
A written protocol shall be made of the results of the validations.
Annex H gives an example of a protocol applicable to the validation of a reference solution by titration against
another reference solution.
0 IS0
IS0 10980:1995(E)
Annex A
(normative)
Preparation of uranium primary reference solutions
A.1 Scope
This procedure describes the preparation of uranium primary reference solutions, which may be used:
- for verifying the quality of the preparation of the dichromate primary reference solution;
solutions used in the U and Pu accountability
- for calibrating or checking the dichromate secondary reference
assay by titration;
- for the calibration of isotopic tracer solutions used in the U assays by isotope dilution analysis.
A.2 Reference materials and reagents
All reagents shall be of recognized analytical quality and of a very high degree of purity.
A.2.1 Uranium metal, certified at + 0,05 % or better (+ 20~) (for example: NBL 112, MUl/EC 101, MU2 or
- -
NBS 960).
A.2.2 Concentrated nitric acid.
A.2.3 Nitric acid solution, c(HNOs) = 6 mol/l (approximately).
A.2.4 Nitric acid solution, C( HNO,) = 3 mol/l.
A.2.5 Acetone, very pure.
A.3 Procedure
Prepare the reference solution by weighing accurately a portion of the certified uranium metal, dissolving it in nitric
acid and weighing accurately the solution obtained.
Air buoyancy corrections should be done on all weighings.
The standard deviations of the masses shall be determined by carrying out a preliminary examination of the bal-
ances used and by checking them when about to be used.
A.3.1 (Acid) etching
Steep the piece(s) of uranium (A.2.1) to be dissolved in 6 mol/l nitric acid (A.2.3) until any and all visible trace of
surface oxidation has been eliminated.
Rinse abundantly with distilled water, then steep in the acetone (A.2.5). Dry in the open or, better still, in a nitrogen
or argon flow.
Weigh the piece(s) of uranium immediately after drying in the tared dissolution flask, using a balance which has
been checked out beforehand. The mass of uranium, 17+,, corrected for air buoyancy, shall be greater than 1 g and
be measured within + 0,2 mg or better.
0 IS0
IS0 10980:1995(E)
A.3.2 Dissolution
Add concentrated nitric acid (A.2.2) to the dissolution flask in sufficient quantities to obtain complete dissolution
(for example 10 ml per 0,5 g of uranium). Boil gently until all solid particles have completely disappeared and a
clear solution is left. This operation shall be carried out without there being any splashing: it is preferable to use
a tall narrow-necked flask, with a small funnel on top or a reflux dissolving apparatus.
After cooling, dilute with 3 mol/l nitric acid solution (A.2.4) to approximately obtain the desired concentration, by
carefully rinsing the edges of the flask. If this operation cannot be carried out in the dissolution flask, transfer the
solution carefully into a previously tared flask, and rinse the dissolution flask several times with the diluting acid,
before making up to the desired volume.
Weigh with the best possible precision and record the net mass, M,, of the reference solution just prepared.
Carefully seal and shake, in order to homogenize.
A.3.3 Possible dilution
Using a weight burette (or other suitable means) quantitatively transfer a known quantity (of mass m,) of the ref-
erence solution (see A.3.2) into a previously tared flask (whose empty tare mass is M.). ml shall be determined
with the best possible precision.
Add the desired quantity of 3 mol/l nitric acid solution (A.2.4).
Weigh again with the best possible precision the net mass of the diluted solution, M2.
Carefully seal and shake in order to homogenize.
A.4 Use
When needed, samples shall be taken, using a precise weighing procedure. As far as possible, the sampling shall
be carried out as soon as the preparation of the solution has been completed, and the samples shall be kept in
sealed flasks until required for use.
In the case where the solution is stored for a relatively long period, it is advisable to check the stability of the mass
in the sealed flask. If there has been any significant change during storage, the solution should be discarded.
A.5 Solution strength
The solution strength, A,, is given as a mass function, by the equation:
. . .
(A.1 >
A, = R x 1 o- ‘(q/M,) (m, P42)
or, in moles per gram, by
. . .
A, = (I /MA)R x 1 o- 2(b/M,) (m~ i”2)
(A-2)
where
R is the uranium content in the certified metal, in per cent;
is the mass of uranium;
mo
is the mass of reference solution;
Ml
is the mass of reference solution transferred to the tared flask;
is the mass of the diluted solution;
M2
is the molar mass of the uranium, in grams per mole.
MA
,
0 IS0
IS0 10980:1995(E)
A, is known to have a precision of + 2~. This standard deviation DA is obtained from the equation:
-
2 2 2 2
2 2
OA OR %O %41 ml
a,2
--
--
+ -+- +-
. . .
2 +-
AZ R* q* M: ml Mi
EXAMPLE:
R=lOO%
OR/R = 2,5 X low4
mo = 1,000 0 g
CT,,=O,I mg
= 80,000 0 g a,, =O,l mg
Ml
ml = 20,000 g
(T -1 mg
ml -
M2 = 500,000 g
aM2 = 1 mg
(oA/AC)* = (2,5 x 10s4)* + (IO-“)‘+ (10-4/80)2 + (10-3/20)2 + (10B3/500)*
2,74 x 1O-4
OAIA, =
A, = (5,000 0 + 0,002 7) x 10m4 grams of uranium per gram of solution.
-
IS0 10980:1995(E)
Annex B
(normative)
Preparation of plutonium primary reference solutions
B.l Scope
This procedure describes the preparation of plutonium primary reference solutions, which may be used:
- for verifying the quality of the preparation of the dichromate primary reference solution;
- for calibrating or checking the dichromate secondary reference solutions used in the U and Pu accountability
assay titration;
- for the calibration of tracer solutions used in the isotope dilution assay of Pu.
B.2 Reference materials and reagents
All reagents shall be of recognized analytical quality and of a very high degree of purity.
B.2.1 Plutonium metal, certified at + 0,05 % or better (+ 20~) (for example: MP l/EC 201, MP2, NBL
- -
CRM 126, UK Pu l/80990 or NBS 949).
B.2.2 Concentrated hydrochloric acid.
Hydrochloric acid solution, c(HCI) = 0,l mol/l.
B.2.3
B.2.4 Nitric acid solution, c(HN0,) = 3 mol/l.
B.2.5 Hydrofluoric acid solution, c(HF) = 2 mol/l.
B.3 Procedure
ly known mass of the certified plutonium meta
Prepare the reference solution by dissolving an accurate I and
weighing accurately the solution obtained.
Air buoyancy corrections should be done on all weighings.
The standard deviations of the masses shall be determined by carrying out a preliminary examination of the bal-
ances used and by checking them when about to be used.
The following procedure is applicable to the reference materials MPI and MP2. For material NBL 126, the mass
of the metal piece is not certified. For a valid application of the latter, the metal piece must therefore be cleaned
prior to use and weighed to + 0,2 mg or better. The recommended procedure for using material NBL 126 is given
in the certificate.
B.3.1 Opening of the glass tube
With the aid of a glass cutter make a score in the glass tube containing the plutonium sample (B.2.1), then carefully
clean the scratch with a paper tissue which has been impregnated with diluted hydrochloric acid (B.2.3).
Break open the glass tube with care and empty the contents into the tared Erlenmeyer flask. Weigh in order to
check that there has not been any loss during the course of this operation.
0 IS0
IS0 10980:1995(E)
Call m. the mass of the plutonium unit given in the certificate.
B.3.2 Dissolution
Rinse the inside of the glass tube several times with dilute hydrochloric acid solution (B.2.3) and collect the rinsing
solutions in the Erlenmeyer flask.
Add dilute hydrochloric acid solution (B.2.3) in order to just cover the piece of reference material (I 0 ml to
20 ml).
Add 5 ml of concentrated hydrochloric acid solution (8.2.2 ) and cover with a small funnel.
When the reaction has calmed down, add a further 2 ml of hydrochloric acid solution and bring gently to the boil.
If the metal is oxidized on the surface and if the dissolution is not progressing properly, add 1 ml to 2 ml of
hydrofluoric acid solution (8.2.5).
After complete dissolution and cooling down, dilute with 3 mol/l nitric acid solution (B.2.4) in order to approxi-
mately obtain the desired concentration, by carefully rinsing the edges of the flask. If this operation cannot be
carried out in the dissolver (or if hydrofluoric acid has to be added), transfer the solution carefully into a previously
tared flask and rinse the dissolver flask several times with the diluting acid (B.2.41, before making up to the desired
volume.
Measure with the best possible precision with the aid of a previously checked balance the net mass of the refer-
ence solution, M,.
Carefully seal and shake in order to homogenize.
NOTE 1 If the reference solution is to be used for calibrating the titration in the silver oxide method, the dissolution acid
should be replaced with a mixture of 8 mol/l nitric acid and 0,Ol mol/l hydrofluoric acid and the dissolution carried out under
reflux. Also for calibration of the Pu(VI) spectrophotometric method the dissolution acid should be replaced by 5 mol/l perchloric
acid, and dissolution also carried out under reflux. Here, an equal volume of 6 mol/l nitric acid should be added to the perchloric
solution before dilution with the 3 mol/l nitric acid.
B.3.3 Possible dilution
Into a tared flask, transfer a measured portion of the reference solution (see B.3.2). The net mass of the transferred
portion, m,, shall be measured with the best possible precision.
Add the desired quantity of 3 mol/l nitric acid solution (B.2.4).
Weigh again with the best possible precision; call i& the net mass of the diluted solution.
Carefully seal and shake to homogenize.
B.4 Use
When needed, samples of the reference solution shall be taken using an accurate weighing procedure.
In the case where the master solution is stored for a relatively long period, it is advisable to check the stability of
the gross mass of the sealed flask. If there has been any significant change in mass during storage, the solution
should be discarded.
B.5 Solution strength
The solution strength, A,, is given, as a mass function, by the equation:
. . .
A, = R x 1 o- ‘(ma/M,) (m,lMz) @.I)
or, in moles per gram, by
IS0 10980:1995(E)
0 IS0
A, = (l/MA)R x 10-2(yj&)(m,/M2)
. . .
(B-2)
R is the plutonium con1
:ent in the - - certified --. -.--. metal. . .----. in _. per ,--. cent. ---.-, and _._. undated --I- ----- in ._. order -.--. to -- take --.- into . .-- amnunt
-----I I.
--
the decay of the isotopes of plutonium into uranium and americium;
is the molar mass of the plutonium given on the certificate, in grams per mole;
is the mass of the sample given on the certificate;
mo
is the mass of the reference solution;
Ml
is the mass of transferred portion;
is the mass of the diluted solution.
A, is known with a precision of + 2~. This standard deviation is obtained from the equation:
2 2 2
2 2
OA GO 341 %21 342
--
+- -+- rnf Ml
. . .
(B-3)
2+
A: -x M,
The uncertainty CJ,~ is the total uncertainty in the content of the unit of reference material MPI or MP2, marked
on the certificate. It includes the uncertainty in the elemental assay, the effect of heterogeneity of the reference
material, and the uncertainty on the weighing of individual units.
EXAMPLE
Consider the preparation of 80 g of a stock solution of plutonium reference solution:
R=lOO%
m,=o,500 00 g orno/% = 2,50 x 1O-4
=80,000 0 g
oM1 = 0,l mg
Ml
(oA/Ac)' = (2.50 x 10v4)' + (10s4/80)2
=2,5x 1O-4
oAlA,
The concentration of the stock solution, as a mass fraction, with its 95 % confidence limits (c( = 1,96), is equal to
A, = (6,250 0 k 0,003 1) x 1O-3
Examine now the dilution of this stock solution to prepare a reference solution for the calibration of spikes used
in isotope dilution analyses.
ml = 2,000 g
CT ml = 0,lO mg
M2=2 OOQOO g
$42 = 0,lO g
(a’,/A’c)2 = (2,50 X 10m4)' + (10-4/80)2 + (10e4/2)2 + (0,10/2000)2
'T'A/A'~ = 2,5 x 10B4
The concentration of the diluted reference solution, as a mass fraction, with its 95 % confidence limits
(o! = 1,96), is equal to
A', = (6,250 0 k 0,003 1) x 1O-6
IS0 10980:1995(E)
Annex C
(normative)
Preparation of potassium dichromate primary reference solutions
C.l Scope
This procedure describes the preparation of potassium dichromate primary reference solutions, which may be
used:
- for validating the preparation of U and Pu primary refe
...
ISO
NORME
INTERNATIONALE 10980
Première édition
1995-08-I 5
Vérification du titre des solutions de
référence utilisées pour la mesure des
concentrations
Validation of the strength of reference solutions used for measuring
concentrations
Numéro de référence
Avant-propos
L’ISO (Organisation internationale de normalisation) est une fédération
mondiale d’organismes nationaux de normalisation (comités membres de
I’ISO). L’élaboration des Normes internationales est en général confiée aux
comités techniques de I’ISO. Chaque comité membre intéressé par une
. étude a le droit de faire partie du comité technique créé à cet effet. Les
organisations internationales, gouvernementales et non gouvernemen-
tales, en liaison avec I’ISO participent également aux travaux. L’ISO colla-
bore étroitement avec la Commission électrotechnique internationale (CEI)
en ce qui concerne la normalisation électrotechnique.
Les projets de Normes internationales adoptés par les comités techniques
sont soumis aux comités membres pour vote. Leur publication comme
Normes internationales requiert l’approbation de 75 % au moins des co-
mités membres votants.
La Norme internationale ISO 10980 a été élaborée par le comité technique
ISOJTC 85, Énergie nucléaire, sous-comité SC 5, Technologie du com-
bustible nucléaire.
Les annexes A, B et C font partie intégrante de la présente Norme inter-
nationale. Les annexes D, E, F, G, H et J sont données uniquement à titre
d’information.
0 ISO 1995
Droits de reproduction réservés. Sauf prescription différente, aucune partie de cette publi-
cation ne peut être reproduite ni utilisée sous quelque forme que ce soit et par aucun pro-
cédé, électronique ou mécanique, y compris la photocopie et les microfilms, sans l’accord
écrit de l’éditeur.
Organisation internationale de normalisation
Case Postale 56 l CH-121 1 Genève 20 l Suisse
Imprimé en Suisse
ii
NORME INTERNATIONALE 0 BO ISO 10980:1995(F)
Vérification du titre des solutions de référence utilisées
pour la mesure des concentrations
1 Domaine d’application
Les solutions de référence utilisées dans l’étalonnage des méthodes d’analyse sont les vecteurs par lesquels le
résultat final de l’analyse est relié aux unités fondamentales et à leurs étalons.
Les titres de ces solutions doivent donc être eux-mêmes reliés à ces mêmes unités avec une justesse de
+ 0,l % en valeur relative, ou mieux.
-
La présente Norme internationale prescrit d’une part les modes opératoires pour la préparation des solutions de
référence, mais aussi un ensemble de procédures permettant de s’assurer de la qualité de leurs préparations et
de la justesse des titres des solutions.
Elle est conçue pour servir de document de travail aux chimistes. La théorie statistique dont elle découle n’est
donc décrite ni dans tous ses détails ni toute sa rigueur, afin d’en simplifier l’utilisation.
Des détails suffisants sont donnés en annexe H pour permettre son application pas à pas au laboratoire.
2 Principes généraux
On prépare de façon indépendante, des solutions de référence d’uranium, de plutonium et de dichromate de po-
tassium.
Ces solutions de référence sont préparées exclusivement à partir de matériaux de référence certifiés ou de ma-
tériaux analysés par au moins deux méthodes indépendantes.
Des quantités exactement pesées de ces matériaux sont mises en solution de façon quantitative et les solutions
ainsi obtenues sont elles-mêmes exactement pesées.
Les titres des solutions sont calculés à partir des données des pesées et de la composition connue des matériaux
de départ.
On vérifie la justesse de leur préparation en comparant ces solutions entre elles à l’aide de méthodes d’analyse,
de telle manière que la différence relative A entre le titre calculé A, de ces solutions, et la moyenne A, des ré-
sultats de mesure obtenus, ne dépasse pas 0,l %.
On distingue deux catégories de solutions de référence, selon la qualité des matériaux utilisés pour leur prépa-
ration:
- solutions de référence primaires, et
- solutions de référence secondaires.
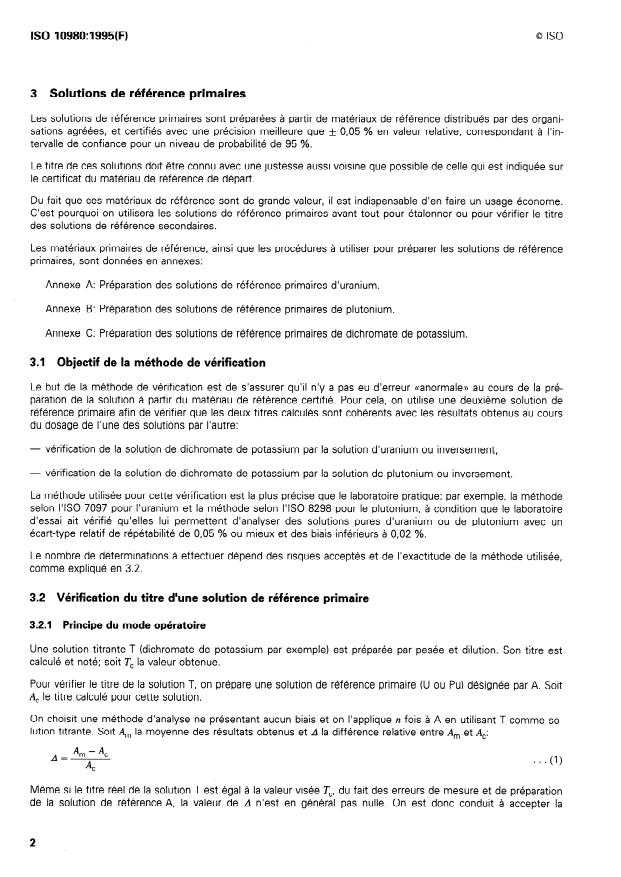
3 Solutions de référence primaires
Les solutions de référence primaires sont préparées à partir de matériaux de référence distribués par des organi-
sations agréées, et certifiés avec une précision meilleure que & 0,05 % en valeur relative, correspondant à I’in-
tervalle de confiance pour un niveau de probabilité de 95 %.
Le titre de ces solutions doit être connu avec une justesse aussi voisine que possible de celle qui est indiquée sur
le certificat du matériau de référence de départ.
Du fait que ces matériaux de référence sont de grande valeur, il est indispensable d’en faire un usage économe.
C’est pourquoi on utilisera les solutions de référence primaires avant tout pour étalonner ou pour vérifier le titre
des solutions de référence secondaires.
Les matériaux primaires de référence, ainsi que les procédures à utiliser pour préparer les solutions de référence
primaires, sont données en annexes:
Annexe A: Préparation des solutions de référence primaires d’uranium.
Annexe B: Préparation des solutions de référence primaires de plutonium.
Annexe C: Préparation des solutions de référence primaires de dichromate de potassium.
3.1 Objectif de la méthode de vérification
Le but de la méthode de vérification est de s’assurer qu’il n’y a pas eu d’erreur ((anormale» au cours de la pré-
paration de la solution à partir du matériau de référence certifié. Pour cela, on utilise une deuxième solution de
référence primaire afin de vérifier que les deux titres calculés sont cohérents avec les résultats obtenus au cours
du dosage de l’une des solutions par l’autre:
- vérification de la solution de dichromate de potassium par la solution d’uranium ou inversement;
- vérification de la solution de dichromate de potassium par la solution de plutonium ou inversement.
La méthode utilisée pour cette vérification est la plus précise que le laboratoire pratique; par exemple, la méthode
selon I’ISO 7097 pour l’uranium et la méthode selon I’ISO 8298 pour le plutonium, à condition que le laboratoire
d’essai ait vérifié qu’elles lui permettent d’analyser des solutions pures d’uranium ou de plutonium avec un
écart-type relatif de répétabilité de 0,05 % ou mieux et des biais inférieurs à 0,02 %.
Le nombre de déterminations à effectuer dépend des risques acceptés et de l’exactitude de la méthode utilisée,
comme expliqué en 3.2.
3.2 Vérification du titre d’une solution de référence primaire
3.2.1 Principe du mode opératoire
Une solution titrante T (dichromate de potassium par exemple) est préparée par pesée et dilution. Son titre est
calculé et noté; soit Tc la valeur obtenue.
Pour vérifier le ion de référence primaire (U ou Pu) désignée par A. Soit
titre de la SO lution T, on p répare une solut
A, le titre calcu lé pour cette solution.
On choisit une méthode d’analyse ne présentant aucun biais et on l’applique yt fois à A en utilisant T comme so-
lution titrante. Soit A, la moyenne des résultats obtenus et A la différence relative entre A, et A,:
4n -4
=
A . . .
(1)
A,
Même si le titre réel de la solution T est égal à la valeur visée Tc, du fait des erreurs de mesure et de préparation
de la solution de référence A, la valeur de A n’est en général pas nulle. On est donc conduit à accepter la
0 ISO
solution T tant que la valeur absolue de A ne dépasse pas un certain seuil dont la valeur dépendra du nombre yt
de mesures et de la confiance qu’on veut pouvoir accorder aux analyses ultérieures.
Le premier objet du présent mode opératoire est la détermination du nombre n de mesures. On pourra en déduire
les probabilités de conserver des solutions affectées d’erreurs A, données, et calculer l’intervalle de confiance du
titre de la solution T.
Si l’écart 1 A 1 est inférieur au seuil choisi, on en conclut que les titres A, et Tc mais aussi la méthode d’analyse ont
les justesses attendues.
Si au contraire l’écart j Al dépasse le seuil choisi, ceci peut être dû à une erreur dans le titre de l’une ou l’autre
des solutions, ou encore à un biais dans la méthode d’analyse.
3.2.2 Choix du nombre n de mesures sur la solution de référence
Le nombre n dépend de plusieurs facteurs.
Incertitudes de préparation et de mesure
a)
Les opérations décrites en 3.2.1 sont affectées des incertitudes suivantes:
1) incertitudes sur le titre 7’c dues aux incertitudes sur la certification et aux erreurs de préparation de la so-
lution, et caractérisées par l’écart-type relatif U~/T,;
2) incertitudes sur le titre A, dues aux incertitudes sur la certification et aux erreurs de préparation de la so-
lution, et caractérisées par l’écart-type relatif CQ/A,;
3) incertitudes sur les n mesures caractérisées par l’écart-type relatif a,/Ac.
Les valeurs des écarts-types de ces incertitudes doivent être connues ou estimées le plus précisément pos-
sible, par exemple par une analyse de variante ou un calcul de propagation d’erreur.
Lorsque n est choisi, les incertitudes de préparation et de mesure entraînent une incertitude totale sur A dont
l’écart-type peut être calculé par la relation suivante:
. . ,
(2)
[La dérivation de l’équation (2) est donnée en annexe E.]
Si le titre de T est réellement égal à I”, et si la méthode d’analyse est juste, les valeurs possibles de A sont
réparties suivant une distribution de moyenne nulle et d’écart-type oA, dont on admettra qu’elle est gaussienne.
En d’autres termes, il y a une probabilité de 99,9 % que A prenne une valeur quelconque comprise entre
- 3aA et + 30,.
0 la fonction de répartition des valeurs possibles
Par contre, si le titre T, est entaché d’une erreur relative 4 =
de A sera centrée sur une valeur moyenne d, non nulle (voir figure D.2).
b) Choix de n
Selon la figure D.2, les risques de fausse alarme, a, et de non-détection d’un écart réel, fi, varient en sens in-
verse l’un de l’autre. Tous deux dépendent aussi du nombre n de mesures.
La relation (3) donne le nombre n de mesures à effectuer pour détecter un écart réel 4 avec des risques a
et fi donnés:
Les valeurs de LU et $ sont données au tableau 1 en fonction des risques a et /3.
La valeur n donnée par l’équation (3) est arrondie au nombre entier immédiatement supérieur.
Si le nombre n n’est pas réaliste (s’il est trop grand), il est nécessaire de revoir le choix des différents para-
mètres, et en particulier d’augmenter les valeurs visées, 4 et /3. Les courbes d’efficacité et de taille
d’échantillon (voir annexe F) aident à faire ce choix. Un exemple numérique est donné en annexe E.
Tableau 1
Risque OC ou /l
La
Ls
%
0,003 4,00 3,90
0,050 3,30 3,46
0,100 3,09 3,30
1,000 2,33 2,58
5,000 1,65 1,96
10,000 1,28 1,65
25,000 0,67 1,15
50,000 0,oo 0,67
c) Remarque
Le nombre n devant être positif, la formule (3) ne peut être appliquée que si le dénominateur est positif,
c’est-à-dire si
. . .
Ao>A,in=(L,+Lg) ($)*+ (z)*
(4)
J
Pour un risque a de fausse alarme donné, une erreur relative d, sur la solution titrante n’a de chance d’être
détectée avec une probabilité au moins égale à (100 - /3) que si sa mesure est supérieure à Amin. Un exemple
numérique est donné dans l’annexe E.
3.2.3 Mode opératoire d’essai
On calcule l’écart type aA en remplaçant dans l’équation (2), n par la valeur calculée d’après la formule (3). L’erreur
A,, susceptible d’être détectée avec les risques a et /3 donnés, est égale à
. . .
(5)
do= (La+L/?)aA
Pour un risque de non-détection /? = 100 %, Ls est égal à zéro et Ao prend une valeur limite:
IimlAl =La~d . . .
(6)
Pour chaque solution titrante, après les n mesures, on calcule l’écart moyen, A, par la formule (1). Si la valeur ab-
la solution titrante est conservée, avec le risque p d’avoir en réalité une
solue de A est inférieure ou égale à LaoA,
solution présentant un écart au moins égal à d,. Si 1 Al est supérieur à LaoA, on rejette la solution, et le risque pour
que ce rejet soit injustifié est égal à a.
3.2.4 Expression du titre de la solution de référence
Si la solution est conservée, son titre est donné, au niveau de confiance de (100 - a), par l’expression:
. . .
Tc (1 + L(x M-J (7)
a) Exemple
L’exemple qui suit est tiré des annexes E et F.
Si la méthode d’analyse utilisée présente un coefficient de variation de 0,03 % et si l’on utilise les valeurs
numériques données dans les annexes A et C, on a:
3,00 x 10⁻⁴
%lAc =
aA/Ac = 2,74 x 10B4 (uranium)
a,/T, = II14 x 1 O- 4 (dichromate de potassium)
Si l’on effectue cinq déterminations, oA peut être calculé:
aA=3,24x 10⁻⁴
On obtient donc, pour un risque a choisi de 5 %, et d’après l’équation (61, une valeur limite de:
IimlAl = 1,96 x 3,24 x 1 O- 4
= 6,35 x 10⁻⁴
Si l’écart moyen est plus grand que cette valeur limite,
IA
m- Al c
=
> 0,064 %
IA/
A,
il faut rejeter la solution pour essai et préparer une nouvelle solution. Dans ces conditions on court le risque
de refuser cinq fois sur 100 une solution qui est en fait correcte.
Si l’écart A est inférieur à 0,064 %, la solution est acceptée avec le titre
Tc 1 + 2,3 x 10⁻⁴) pour le dichromate de potassium, et
-
(
A, 1 + 5,5 x 10m4) pour l’uranium
-
(
suivant que c’est l’une ou l’autre solution que l’on devait vérifier.
Dans ce cas il existe un risque /3 de 10 % d’accepter ces valeurs alors qu’il existe en fait une erreur supérieure
ou égale à A,:
do= (La+Lj3)aA
= (1,96 + 1,28) x 3,24 x 10-4
= 10,5 x 10⁻⁴
due à une erreur dans la préparation. Le risque /II tombe à 1 % si l’erreur de préparation est de 0,14 %
(Lb = 2,33).
b) Remarque
Dans le cas où les deux solutions de référence comparées sont toutes deux à vérifier:
- l’obtention d’un écart inférieur à la valeur limite valide les deux solutions, tout comme la méthode d’ana-
.
lyse
I
- l’obtention d’un écart supérieur à la valeur limite conduit à la préparation d’une troisième solution de réfé-
rence qui sera comparée à l’une des deux précédentes.
L’ensemble des deux vérifications doit permettre de lever l’ambiguïté. Si l’écart persiste, il se peut que la
méthode d’analyse présente un biais, qu’il faudra éliminer avant de poursuivre l’essai.
4 Solutions de référence secondaires
Les solutions de référence secondaires sont préparées comme suit:
- à partir de matériaux de référence distribués par des organisations agréées et certifiés avec une précision
comprise entre rt: 0,05 % et + 0,2 %; ou
- à partir de matériaux purs non certifiés mais distribués par une organisation agréée.
4.1 Vérification de solutions préparées à partir de matériaux certifiés
Dans ces conditions il sera nécessaire de procéder à une validation identique à celle préconisée pour les solutions
de référence primaires (voir article 3). Dans ce cas, l’écart admissible entre le titre mesuré et le titre calculé sera
plus élevé et l’acceptation de la solution conduira à adopter le titre et la précision calculés à partir du certificat
d’étalonnage du matériau de référence secondaire.
4.2 Étalonnage de solutions préparées à partir de matériaux non certifiés
La solution sera étalonnée à l’aide d’une solution de référence primaire, après s’être assuré de l’absence d’impu-
retés interférant dans la méthode d’étalonnage.
Outre les interférences possibles liées à la solution de référence secondaire elle-même, il faudra aussi tenir
compte de l’erreur systématique éventuelle de la méthode.
Si on appelle ab le coefficient de variation de la méthode utilisée pour corriger ou détecter le biais éventuel de
l’étalonnage, l’incertitude du titre mesuré sera exprimée par un coefficient de variation calculé à l’aide de l’une des
formules suivantes:
(8)
ou
. . .
?=Jt(?)*+ (Jp)2+o; (9)
selon que l’on étalonne le titre A, d’une solution de référence d’uranium (ou plutonium), ou le titre T’,, d’une so-
lution de référence de dichromate de potassium.
On notera que l’absence d’une telle erreur ne peut être vérifiée au mieux que dans la limite d’incertitude des
matériaux de référence utilisés pour la vérifier.
4.3 Exemples numériques
Supposons qu’on ait vérifié l’absence de biais et répété l’essai de nombreuses fois à l’aide d’une solution de ré-
férence certifiée avec un coefficient de variation de 0,025 % et d’une solution titrante de dichromate de potassium
connue avec un coefficient de variation de 0,010 %. Dans ce cas, ab = 0,026 9 x 1 O- *.
a) Étalonnage d’une solution d’uranium par une solution primaire de dichromate de potassium.
Supposons que les écarts-types correspondent aux valeurs données en annexes C et E:
q/Tc = 1,14 x 10⁻⁴
3,0 x 10-"
ql&$-n =
0,=2,69X lo-4
0 ISO
Si yt = 5, on obtient gelA, = 3,21 x 10s4, et une probabilité de 95 % que le titre de la solution soit
A, 1 +6,3~10-~).
-
(
Étalonnage d’une solution de dichromate de potassium par une solution primaire d’uranium.
b)
Adoptons les écarts-types donnés en annexes A et E:
2,74 x 10⁻⁴
q$$ =
3,0 x 10⁻⁴
q-n/T, =
0,=2,69X Jo-4
Si y2 = 5, on obtient a,/&, = 4,07 x 1 Oe4 et une probabilité de 95 % que le titre de la solution soit
Tm 1 + 8,0 x 10⁻⁴).
-
(
4.4 Étalonnage et vérification à l’aide de deux solutions de référence (deux méthodes
indépendantes)
La solution est mesurée comme suit:
a) Par la méthode (1) à l’aide d’une solution de référence S, dont le titre S, est connu, soit par préparation, soit
par dosage, avec une incertitude caractérisée par l’écart-type osI.
La mesure, caractérisée par l’écart-type 0,
est effectuée yt, fois. Soit A, la moyenne des résultats.
b) Par la méthode (2) à l’aide d’une solution de référence S, dont le titre S2 est connu, soit par préparation, soit
par dosage, avec une incertitude caractérisée par l’écart-type crs2. La mesure, caractérisée par l’écart-type a2,
est effectuée % fois. Soit A, la moyenne des résultats.
La différence relative observée est
A, -A*
=
A . . .
(10)
A2
L’écart-type sur la différence A observée, OA, est donné par l’expression
. . .
(11)
Si la différence A est acceptable, le titre A sera calculé en faisant une moyenne pondérée des valeurs A, et
A,. Aussi, les nombres yt, et % sont-ils choisis de façon à minimiser la contribution des erreurs aléatoires à la
variante de A, tout en minimisant le nombre total de mesures.
Cette condition est obtenue quand
. . .
4 =~,[(a21A*)l(~1lA1)1 (12)
Pour une valeur fixe de a (la probabilité de rejet injustifié de l’égalité A, =A*) et une valeur fixe de /? (la pro-
babilité d’accepter cette égalité alors que la valeur réelle de A a pour valeur 4 = 0), la valeur de ~1, peut être
calculée comme suit:
k3/4~c(G%) + b21A2)l
. . .
(13)
n1 = [4/(4x +q1*
- (as, /sd* - h*ls*)*
et la valeur de 4 par la relation (12).
La valeur minimale de A, que l’on pourra choisir est:
A . . .
(14)
min = (Lor + LjI> (%dsl)* + (%2/4J*
J
0 ISO
Une fois ~1, et n! choisis, on peut calculer la valeur limite de l’écart acceptable, à partir des équations (12) et
.
.
6)
lim)A = LaoA
I
1) Si IA1 est supérieur à cette limite, on refuse l’éga lité de A, et A,, avec un risque a de se tromper. Dans
ce cas il faut mettre en cause:
- la préparation de la solution SI, ou
- la préparation de la solution S,, ou
- la méthode (l), ou
- la méthode (21, ou
- la préparation de la solution de référence secondaire qui peut contenir un élément interférant dans l’une
ou l’autre des méthodes.
2) Si j Al est inférieur à cette limite, on accepte l’égalité de A, et A,. Le titre A est alors calculé en faisant la
moyenne pondérée de A, et A,:
A A,/(a,l)* + A*lh*)*
. . .
(15)
= v(q41)* + wc42)*
avec
. . .
(a,,lAl)* = (~,l/sl)* + (~llAl)*lnl 06)
. . .
(a,*M*)* = (Qs*P*)* + (a,lA,)*ln2 (17)
Les limites de confiance de la meilleure estimation sont:
. . .
(18)
avec
a/A = . . .
(19)
1 l(a,,lAl)* + %421A2)*
On trouvera un exemple numérique en annexe G.
5 Expression des résultats
Les résultats des vérifications doivent faire l’objet d’un protocole.
En annexe H est donné un exemple de protocole applicable à la vérification du titre d’une solution de référence
par titrage à l’aide d’une deuxième solution de référence.
Annexe A
(normative)
Préparation de solutions de référence primaires d’uranium
A.1 Objet
Ce mode opératoire décrit la préparation des solutions de référence primaires d’uranium, utilisables:
- pour s’assurer de la qualité de la préparation de la solution de référence primaire de dichromate de potassium;
- pour étalonner ou vérifier les solutions de référe nce secondaires de dich romate de potass ium utilisées dans les
analyses de bilan U et Pu r titrage;
Pa
- pour l’étalonnage des solutions de traceurs isotopiques utilisées dans les analyses d’uranium par dilution
isotopique.
A.2 Matériaux de référence et réactifs
Tous les réactifs doivent être de qualité analytique reconnue et de très grande pureté.
A.2.1 Uranium métal, de pureté certifiée à + 0,05 % ou mieux (-& 20~) (par exemple: NBL 112, MUl/EC 101,
MU2 ou NBS 960).
A.2.2 Acide nitrique concentré.
A.2.3 Acide nitrique, solution, c(HN03) = 6 mol/1 (environ).
A.2.4 Acide nitrique, solution, c(HN03) = 3 mol/l.
A.2.5 Acétone très pure.
A.3 Mode opératoire
Préparer la solution de référence par pesée avec exactitude d’un morceau d’uranium métal (A.2.1) de pureté cer-
tifiée, suivie de sa dissolution dans l’acide nitrique et de pesée avec exactitude de la solution obtenue.
Toutes les pesées doivent être corrigées des effets de la poussée de l’air.
déterminés par une étude préalable des ba lances utilisées et leur véri-
Les écarts-types des masses doivent être
fication au moment de l’utilisation.
A.3.1 Décapage (à l’acide)
Tremper le(s) morceau(x) d’uranium (A.2.1) à dissoudre dans la solution d’acide nitrique (A.2.3) jusqu’à élimination
de toute trace visible d’oxydation superficielle.
Rincer abondamment avec de l’eau distillée, puis tremper dans l’acétone (A.2.5). Sécher à l’air ou mieux sous
courant d’azote ou d’argon.
Peser le(s) morceau(x) d’uranium aussitôt après séchage, dans le récipient de dissolution taré avec la plus grande
précision possible, à l’aide d’une balance préalablement vérifiée. La masse, q, de l’uranium, après correction de
poussée atmosphérique, doit être supérieure à 1 g et déterminée avec une exactitude de + 0,2 mg ou mieux.
Q ISO
A.3.2 Dissolution
Ajouter dans le flacon de dissolution de l’acide nitrique concentré (A.2.2) en quantité suffisante pour obtenir une
dissolution complète (à titre indicatif, par exemple 10 ml pour OI5 g d’uranium). Chauffer à douce ébullition jusqu’à
la disparition totale des particules solides et l’obtention d’une solution limpide. Cette opération doit être effectuée
sans aucune projection: on utilisera de préférence un flacon haut à col étroit, surmonté d’un petit entonnoir, ou
un dissolveur à reflux.
Après refroidissement, diluer avec la solution d’acide nitrique (A.2.4) pour obtenir approximativement la concen-
tration désirée, en rinçant soigneusement les bords du flacon. Si cette opération ne peut se faire dans le dissol-
veur, transvaser soigneusement la solution dans un flacon préalablement taré et rincer plusieurs fois le dissolveur
avec la solution d’acide nitrique (A.2.41, avant de compléter le volume.
Peser avec la meilleure précision possible et noter la masse nette, Ml, de la solution de référence ainsi préparée.
Boucher soigneusement et agiter pour homogénéiser.
A.3.3 Dilution éventuelle
A l’aide d’une burette à peser (ou tout autre dispositif approprié) transférer une quantité connue (de masse ml) de
la solution de référence (voir A.3.2) dans un flacon préalablement taré (dont la masse de tare est M.). Déterminer
ml avec la meilleure précision possible.
Ajouter la quantité voulue de solution d’acide nitrique (A.2.4).
Peser de nouveau avec la meilleure précision possible et noter la masse nette, M2, de la solution diluée.
Boucher soigneusement et agiter pour homogénéiser.
A.4 Utilisation
Au moment de l’emploi, la prise d’essai doit être effectuée par pesée précise. Dans la mesure du possible, les
prises d’essai doivent être effectuées, aussitôt terminée la préparation de la solution, et conservées en flacons
bouchés, jusqu’à leur utilisation.
Dans le cas d’une conservation relativeme nt Ion gue de la solution, il sera utile de vérifier la stabilité de la masse
du flacon bo uché. La solution sera rejetée, s’il y a dimin ution sensible de cette masse au cours du stockage.
A.5 Titre de la solution
Le titre de la solution, Ac, est donné, en fraction massique, par l’équation:
A, = R x IO- *(%/Ml) (&/M2) . . .
(A-V
ou, en moles par gramme, par l’équation:
. . .
A, = (1 /M,)R x 1 o- * (q#f,) (md42)
vw
R est la teneur en uranium dans le métal certifié, en pourcentage;
est la masse d’uranium;
mo
est la masse de la solution de référence;
Ml
est la masse de la solution de référence transvasée dans le flacon taré;
ml
est la masse de la solution diluée;
M2
0 ISO
est la masse molaire de l’uranium, en grammes par mole.
MA
A, est connu avec une précision de + 2~.
- L’écart-type, aA, est obtenu à partir de l’équation:
2 2 2 2 2 2
OA _ OR %O a,'
%21 %42
--
+
-+- +- . . .
(A-3)
2 +-
AZ R* q* Mf ml Mi
EXEMPLE:
R=lOO% qJR=2,5x 10⁻⁴
mQ=1,oooog ~mo=O,l mg
= 80,000 0 g
oMI =O,l mg
Ml
ml = 20,000 g
a =1 mg
ml
M2 = 500,000 g
aM2 = 1 mg
(oA/Ac)* = (2,5 x 10e4)* + (10B4)* + (10a4/80)* + (10m3/20)* + (10-3/500)2
2,74 x 10⁻⁴
a,lA, =
A, = (5,000 0 rt: 0,002 7) x 1 Om4 grammes d’uranium par gramme de solution.
Annexe B
(normative)
Préparation de solutions de référence primaires de plutonium
B.1 Objet
Ce mode opératoire décrit la préparation de solutions de référence primaires de plutonium utilisables:
- pour s’assurer de la qualité de la préparation de la solution de référence primaire de dichromate de potassium;
- pour étalonner ou vérifier les solutions de référence secondaires de dichromate de potassium utilisées dans les
analyses de bilan U et Pu par titrage;
- pour l’étalonnage des solutions de traceurs isotopiques, utilisées dans les analyses de plutonium par dilution
isotopique.
B.2 Matériaux de référence et réactifs
Tous les réactifs doivent être de qualité analytique reconnue et de très grande pureté.
B.2.1 Plutonium métal, de pureté certifiée à + OI05 % ou mieux (+ 20~) (par exemple: MP l/EC 201, MP2,
NBL CRM 126, UK Pu 1/80990 ou NBS 949).
B.2.2 Acide chlorhydrique concentré.
B.2.3 Acide chlorhydrique, solution, C(H~I) = OI1 mol/l.
B.2.4 Acide nitrique, solution, c(HN03) = 3 mol/l.
B.2.5 Acide fluorhydrique, solution, c(HF) = 2 n ol/l.
B.3 Mode opératoire
Préparer la solutio n de référence par dissolution d’une masse exactement connue de plutonium métal (B.2.1) de
pureté certifiée et pesé e avec exactitude de la solution obtenue.
Toutes les pesées doivent être corrigées des effets de poussée de l’air.
Les écarts-types des masses doive nt être déterminés par une étude préalable des balances utilisées et leur véri-
ficat ion au moment de l’utilisation.
Le mode opératoire suivant s’applique à l’usage des matériaux de référence MPI et MP2. Dans le cas du matériau
NBL 126, la masse du métal n’est pas certifiée. Pour utiliser correctement ce matériau, il faut le décaper avant
de le peser avec une exactitude de rfr OI2 mg ou mieux. Le certificat décrit le mode opératoire recommandé pour
la dissolution de ce matériau.
B.3.1 Ouverture de l’ampoule
Rayer l’ampoule contenant l’échantillon de plutonium
(B.2.1) à l’aide d’un couteau à verre, puis nettoyer soi-
gneusement la rayure à l’aide de papier imprégné de la solution d’acide chlorhydrique (B.2.3).
0 ISO ISO 10980:1995(F)
Ouvrir l’ampoule avec précaution et la vider dans le flacon Erlenmeyer préalablement taré. Peser pour vérifier qu’il
n’y a pas eu de perte importante au cours de cette opération.
Soit q la masse certifiée de plutonium.
B.3.2 Dissolution
Rincer l’intérieur de l’ampoule plusieurs fois avec la solution d’acide chlorhydrique (B.2.3) et introduire les solutions
de rinçage dans le flacon Erlenmeyer.
Ajouter de la solution d’acide chlorhydrique pour recouvrir juste l’échantillon (10 ml à 20 ml).
Ajouter 5 ml d’acide chlorhydrique concentré (B.2.2) et recouvrir d’un petit entonnoir.
Lorsque la réaction s’est calmée, ajouter de nouveau 2 ml d’acide chlorhydrique et chauffer jusqu’à douce ébulli-
tion.
Si le métal est oxydé en surface et que la dissolution s’effectue mal, ajouter 1 ml à 2 ml de la solution d’acide
fluorhydrique (B.2.5).
Après dissolution complète et refroidissement, diluer avec la solution d’acide nitrique (B.2.4) pour obtenir ap-
proximativement la concentration désirée en rinçant les bords du flacon. Si cette opération ne peut se faire dans
le dissolveur (ou si on a dû ajouter de la solution d’acide fluorhydrique), transvaser soigneusement la solution dans
un flacon préalablement taré et rincer plusieurs fois le dissolveur avec la solution d’acide nitrique avant de com-
pléter le volume.
Peser avec la meilleure précision possible à l’aide d’une balance préalablement vérifiée, et noter la masse nette,
Ml, de la solution de référence.
Boucher soigneusement et agiter pour homogénéiser.
NOTE 1 Si la solution de référence doit servir à étalonner la méthode de titrage à l’oxyde argentique, il convient de remplacer
l’acide de dissolution par un mélange de solution d’acide nitrique à 8 mol/1 et de solution d’acide fluorhydrique a 0,Ol mol/l,
et la dissolution sera effectuée a reflux.
De même, pour l’étalonnage de la méthode spectrophotométrique de Pu(W), l’acide de dissolution sera remplace par de la
solution d’acide perchlorique 3 mol/l, et la dissolution sera aussi effectuée a reflux. Puis, avant dilution par la solution d’acide
nitrique a 3 mol/l, on ajoutera a la solution perchlorique un volume égal de solution d’acide nitrique a 6 mol/l.
B.3.3 Dilution éventuelle
À l’aide d’une burette à peser (ou tout autre dispositif approprié) transvaser une quantité connue de la solution de
référence dans un flacon préalablement taré. Mesurer la masse nette, ml, de la quantité transvasée avec la
meilleure précision possible.
Ajouter la quantité voulue de solution d’acide nitrique (8.2.4).
Peser de nouveau avec la meilleure précision possible et noter la masse nette, M2, de la solution diluée.
Boucher soigneusement et agiter pour homogénéiser.
8.4 Utilisation
Dans la mesure du possible, les prises d’essai de la solution de référence doivent être effectuées selon une pro-
cédure précise de pesée.
Dans le cas d’une conservation relativement longue de la solution, il sera utile de vérifier la stabilité de la masse
brute du flacon bouché. La solution sera rejetée s’il y a diminution sensible de cette masse en cours de stockage.
B.5 Titre de la solution
Le titre de la solution, Ac, est donné, en fraction massique, par l’équation:
. . .
A, = R x 1 o- 2(%Pf,) (m,lMz)
(B.1)
ou, en moles par gramme, par l’équation:
A, = (W*)R x 10-2(mOl~,)(m,l~2) . . .
W)
R est la teneur en plutonium dans le métal certifié, en pourcentage, actualisée pour tenir compte de la
décroissance du plutonium en uranium et américium;
est la masse molaire du plutonium, en grammes par mole, indiquée sur le certificat;
MA
est la masse de l’échantillon indiquée sur le certificat;
mo
est la masse de la solution de référence;
est la masse de la quantité de solution transvasée;
ml
est la masse de la solution diluée.
M2
A, est connu avec une précision de + 2~.
L’écart-type, aA, est obtenu à partir de l’équation:
-
2 2 2 2
. . .
(B-3)
L’incertitude de CT,~ est l’incertitude totale sur la teneur de l’unité de matériau de référence MPI ou MP2 indiquée
sur le certificat d’étalonnage. Elle englobe l’incertitude sur la teneur en élément, l’effet de l’hétérogénéité du ma-
tériau de référence et l’erreur de pesée de l’unité.
EXEMPLE
Prenons comme exemple la préparation d’une solution mère de plutonium de référence:
R=lOO%
mf) = 0,500 00 g amo/q = 2,50 x 1 O-4
= 80,000 0 g
oMl =O,l mg
Ml
(oA/AJ’ = (2.50 X 10B4)’ + (10-4/80)2
2,5 x 10⁻⁴
a,lA, =
La concentration de la solution mère, en fraction massique, avec des limites de confiance de 95 % (a = 1,96), est
A, = (6,250 0 $- 0,003 1) x 10-3
Considérons maintenant une dilution de cette solution mère pour préparer une solution de référence pour I’éta-
lonnage de traceurs destinés à l’analyse par dilution isotopique:
ml = 2,000 g ml = 0,lO mg
a
M2 = 2 000,OO g
($2 = 0,lO g
(dA/A,d2 = (2,50 x 10B4)’ -I- (10-4/80)2 + (10m4/2)’ + (0,10/2000)2
dA/A’c = 2,5 x 1 Oe4
0 ISO
La concentration de la solution diluée de référence, en fraction massique, avec des limites de confiance de 95 %
(a = 1,96), est
A’, = (6,250 0 + 0,003 1) x IO- 6
Annexe C
(normative)
Préparation de solutions de référence primaires de dichromate de potassium
Cl Objet
Ce mode opératoire décrit la préparation des solutions de référence primaires de dichromate de potassium utili-
sables:
- pour s’assurer de la qualité de la préparation des solutions de référence primaires d’uranium ou de plutonium
utilisées pour l’étalonnage des analyses de bilan par titrage;
- pour vérifier la préparation des solutions de référence primaires de U et de Pu utilisées pour l’étalonnage des
solutions de traceurs utilisées pour les analyses par dilution isotopique ou pour celui de la spectrophotométrie
de Pu (VI);
- Pour étalonner ou vérifier les solutions de référence secondaires de U et Pu.
C.2 Matériaux de référence et réactifs
Tous les réactifs doivent être de qualité analytique reconnue et de très grande pureté.
Dichromate de potassium, de pureté certifiée R, avec une incertitude inférieure à + 0,05 % (par exemple
C.2.1
NBS 136 ou NIST-SRM.136).
C.2.2 Acide sulfurique, solution, c(HzSO4) = 0,05 mol/1 (environ).
C.3 Mode opératoire
Préparer la solution de référence, par dissolution d’une masse exactement connue du dichromate de potassium
(C.2.1) et pesée avec exactitude de la solution obtenue.
Toutes les pesées doivent être corrigées des effets de poussée de l’air.
Les écarts-types des masses doivent être déterminés par une étude préalable des balances utilisées et leur véri-
fication au moment de l’utilisation.
C.3.1 Pesée
Dans un flacon taré, peser avec la plus grande précision possible, à l’aide d’une balance préalablement vérifiée, la
masse nécessaire de dichromate de potassium (C.2.1) pour préparer la quantité désirée de solution (environ 5 g
pour un litre de solution contenant 0,l équivalent par litre). La masse nette q, de dichromate, correction de
étant donné que la masse volumique du
poussée atmosphérique effectuée (celle-ci est voisine de 3 x 1 OB4,
dichromate est de 2,676 g/cm3), doit être déterminée avec une exactitude de + 1 Os4 ou mieux en valeur relative.
-
NOTE 2 II peut être nécessaire de passer, avant utilisation, le dichromate de potassium à l’étuve à 105 “C et de le conserver
ensuite en dessicateur jusqu’à pesée. Cependant, en toute circonstance, l’utilisateur suivra la procédure définie par le fournis-
seur du matériau de référence.
0 ISO
C.3.2 Dissolution
taré (de e de tare Mo), de volume
Transvaser avec précaution le dichromate de pota ssium pesé dans un f
suffisant pour contenir la totalité de la sol ution.
Rincer soigneusement le flacon de pesée à l’aide de la solution d’acide sulfurique (C.2.2) et verser les solutions
de rinçage dans le flacon de dissolution.
a solution d’acide sulfurique. Agiter à la main jusqu’à
Ajouter environ la moitié de la quantité totale voulue de
dissolution complète.
Compléter avec de la solution d’acide sulfurique jusqu’à la quantité désirée.
Peser avec la meilleure précision possible; soit M, la masse nette de la solution de référence.
Boucher soigneusement et agiter pour homogénéiser.
C.3.3 Dilution éventuelle
À l’aide d’une burette à peser 1 ou tout autre dispositif approprié) transvaser une quantité connue (m,) de la solution
de référence (voir C.3.2) dans un flacon préalablement taré (de masse de tare M,). Mesurer la quantité ml avec la
meilleure précision possible.
Ajouter la quantité désirée de la solution d’acide sulfurique (C.2.2). Peser de nouveau avec la meilleure précision
possible et noter la masse (M2) de la solution diluée.
Boucher soigneusement et agiter pour homogénéiser.
C.4 Utilisation
Pour conserver la justesse du titre, cette solution doit être délivrée à l’aide d’une burette à pesée. Si le flacon est
conservé quelque temps avant utilisation, il sera utile de vérifier la stabilité de la masse du flacon bouché. La so-
lution sera rejetée, s’il y a diminution sensible de cette masse en cours de stockage.
C.5 Titre de la solution
Le titre de la solution, Tc, est donné, en fraction massique, par l’équation:
. . .
Tc = R x 1 o- 2(molM,) (m,lMz) (C-1 )
ou, en équivalents par gramme, par l’équation:
Tc = R x 1 O- ‘(9/M,) (m,/M2) x 6/294,1846 . . .
G-2)
où
R est la pureté certifiée, en pourcentage;
est la masse du dichromate de potassium;
mo
est la masse de la solution de référence;
Ml
est la masse de la solution de référence transvasée dans le flacon taré;
ml
est la masse de la solution diluée.
M2
NOTE 3 Si aucune dilution n’a été effectuée, m,/M, = 1.
Tc est connu avec une précision de & 20~. L’écart-type, CT~, est obtenu à partir de l’équation:
0 ISO
2 2 2 2 2 2
OT OR
a,1 %zl
%42
PC----
-+ -+-
. . .
(C-3)
+ SO +-
T: R2 q2 M2 1
ml 2 Mi
EXEMPLE
R=lOO%
OR= Jo-‘%
m() = 2,000 0 g
u,~=O,I mg
= 5 000,o g
= 100 mg
Ml
a,1
m,/M2 = 1 (pas de dilution)
z& (10~y+ (Jq2+ ( ;;;;3)2
= 1,29 x 10-*
1,14 x 10⁻⁴
OTiT, =
Tc = (8,158 1 + 0,001 8) x 1 O- 6 équivalent par gramme.
Annexe D
(informative)
Risque a de fausse alarme et risque p de non-détection
D.l Risque a de fausse alarme
Pour vérifier la solution titrante T, la valeur absolue de l’écart A est comparée à un seuil qui sera choisi propor-
tionnel à aAr c’est-à-dire de la forme &a, (voir figure D.1).
On rejettera la solution toutes les fois que:
Même si la solution est correcteJe rejet de la solution peut se produire pour toute valeur de & inférieure à 3. La
probabilité d’un tel rejet injustifié est représentée par l’aire des zones hachurées sur la figure D.1. Si l’on appelle
cx la probabilité totale de rejet injustifié, a est le risque de première espèce ou risque de fausse alarme.
Ce risque a est choisi à l’avance, en général égal à 5 % ou 10 %.
Figure D.l
D.2 Risque /l de non-détection
Si le titre de la solution T est réellement erroné, par exemple supérieur à Tc, les valeurs de A seront en moyenne
plus élevées que celles qui correspondaient à une solution correcte. Cela signifie que la courbe de distribution de
la solution incorrecte est à droite de celle de la solution correcte. Les deux courbes se recoupent comme l’indique
la figure D.2. II y a une probabilité /I pour que la valeur absolue de A soit inférieure à &aA, même quand le titre est
erroné.
Si la seule cause d’erreur était la préparation de la solution T, la valeur de A serait égale à A,, moyenne de la dis-
tribution. C’est l’erreur relative sur le titre Tc qui a une probabilité /3 d’être accepté à tort. Plus cette erreur est
grande et plus le risque /3 d’accepter la solution incorrecte est faible. On se donne à l’avance la valeur de l’erreur
A, qui a une probabilité #I donnée de passer inaperçue. Par exemple, on accepte qu’une erreur A, de 1 Om3
(0,l %) ne soit pas décelée une fois sur dix (/I = 10 %). Par contre, elle sera décelée avec une probabilité
loo-p=90%.
NOTE 4 (100 - /3) est souvent appelé ((efficacité)) de l’essai.
Ao = (L, + Lp) 6A A
+MA
Figure D.2
Annexe E
(informative)
Exemple numérique de calcul de y1 et de Ami”
E.1 Données
Supposons que les coefficients de variation aient les valeurs suivantes:
Titre calculé pour la solution titrante de dichromate de potassium (voir annexe C):
OT
-= 1,14x lo-4
Tc
Titre de la solution étalon primaire d’uranium (voir annexe A):
OA
-= 2,74 x 10⁻⁴
A,
Erreur de mesure:
Orn
-=3,00x 10⁻⁴
A,
Risque de fausse alarme:
=
a 0
5/
Risque de non-détection:
B=lO%
E.2 Calcul de Ami”
[voir équation (4)]
,
. . .
Amin+tx+Lj) ($)*+ ($)*
W)
J
Avec les valeurs numériques données dans E.1, seuls les écarts supérieurs à
A
min = (1,96 + 1,282)
= 0,096 x IO-*
peuvent être décelés avec une probabilité au moins égale à (100 - /3) = 90 %.
E.3 Calcul de n
[voir équation (3)]
bmlAJ *
n
0 . 0
(E.2)
= [dol& + Lg)*] - (gT/Tc)* - (C~/A~)*
Avec les mêmes valeurs numériques données dans l’article E.1 e
(3,0Q2
=
n
[100/(1,96 + 1,282)*] - (1,14)* - (2,74)*
=
12,5
Cette valeur est arrondie à n = 13.
Si l’on accepte de conserver dans 1 cas sur 10 des solutions présentant une erreur de 0,15 % au lieu de 0,lO %,
le nombre n devient
(3,00)*
n
= [225/(1,96 + 1,28)*] - (1,14)* - (2,74)*
= 0,71
Cette valeur est arrondie à n = 1.
E.4 Dérivation de l’équation pour aA [équation (2)]
Soit A la différence relative entre le titre mesuré A, et le titre calculé A, [voir équation (1 )]:
Am -Ac
=
A
A,
Am
=--
. . .
(E.3)
A,
Le titre mesuré de la solution étalon A de I’analyte (U ou Pu), est obtenu en titrant une masse MA de la solution
d’analyte à l’aide du titrant T. Soit MT la masse de titrant utilisé:
=-
MT T
Am C . . . (E.4)
MA
II en résulte
(2h)*=(~)*+ [ ;;)]’
Composante
Composante aléatoire
systéma-
h/4l)* .
tique
Pour la moyenne de n titrages on a:
. . .
(E.5)
À partir de l’équation (E.3):
A’ =A+I
(g*= p)*+ p)*
À partir de l’équation (E.5), et en négligeant A z 1 Om3 devant 1 (donc d’ = 1):
0 ISO ISO 10980:1995(F)
. . .
(oAy=~(~)2+ (2)*+ (2)’ (E-6)
[Voir équation (21-J
Annexe F
(informative)
Courbes d’efficacité et courbes de taille d’échantillon
L’annexe E montre que le choix du couple (pI A,) a une grande importance pratique.
Pour choisir n, il est utile d’établir les courbes donnant pour chaque valeur de n, la valeur de l’efficacité du test,
(100 - fi), en fonction de l’erreur A0 que l’on cherche à détecter. Ces courbes s’appellent ((courbes d’efficacité».
De façon analogue, il est utile de tracer, pour chaque valeur, 100 - fi, de la probabilité de détection que l’on désire
atteindre, la courbe donnant le nombre d’échantillons, n, à analyser en fonction de A,. Une telle courbe est appelée
((courbe de taille d’échantillon)).
Ces courbes peuvent être tracées point par point à l’aide de l’équation (F.1) [équivalente à l’équation (5)]
. . .
(F-1 >
A0 = (La + q?kJA
où
Lo( et $ sont tirés du tableau 1 pour les risques choisis, a et 8;
(écart-type) est donné par l’équation F.2 [équivalente à I’équation(2)l:
~A=/($)*+(~)*++(~)* . . .
(F-2)
Le nombre, n, de mesures à effectuer pour détecter une erreur réelle, A,, avec le risque a de fausse alarme et le
risque p de non-détection est calculé par l’équation (F.3) [équivalente à l’équation (3)]:
bmlAc) *
n
. . .
(F.3)
= [&(La + Lfl)2] - (OdT,)* - (aA/Ac)2
Pour des risques donnés, a et fi, le nombre n peut se calculer en utilisant une fonction simple des deux paramètres
R et Eo:
R* = (a,
...
ISO
NORME
INTERNATIONALE 10980
Première édition
1995-08-I 5
Vérification du titre des solutions de
référence utilisées pour la mesure des
concentrations
Validation of the strength of reference solutions used for measuring
concentrations
Numéro de référence
Avant-propos
L’ISO (Organisation internationale de normalisation) est une fédération
mondiale d’organismes nationaux de normalisation (comités membres de
I’ISO). L’élaboration des Normes internationales est en général confiée aux
comités techniques de I’ISO. Chaque comité membre intéressé par une
. étude a le droit de faire partie du comité technique créé à cet effet. Les
organisations internationales, gouvernementales et non gouvernemen-
tales, en liaison avec I’ISO participent également aux travaux. L’ISO colla-
bore étroitement avec la Commission électrotechnique internationale (CEI)
en ce qui concerne la normalisation électrotechnique.
Les projets de Normes internationales adoptés par les comités techniques
sont soumis aux comités membres pour vote. Leur publication comme
Normes internationales requiert l’approbation de 75 % au moins des co-
mités membres votants.
La Norme internationale ISO 10980 a été élaborée par le comité technique
ISOJTC 85, Énergie nucléaire, sous-comité SC 5, Technologie du com-
bustible nucléaire.
Les annexes A, B et C font partie intégrante de la présente Norme inter-
nationale. Les annexes D, E, F, G, H et J sont données uniquement à titre
d’information.
0 ISO 1995
Droits de reproduction réservés. Sauf prescription différente, aucune partie de cette publi-
cation ne peut être reproduite ni utilisée sous quelque forme que ce soit et par aucun pro-
cédé, électronique ou mécanique, y compris la photocopie et les microfilms, sans l’accord
écrit de l’éditeur.
Organisation internationale de normalisation
Case Postale 56 l CH-121 1 Genève 20 l Suisse
Imprimé en Suisse
ii
NORME INTERNATIONALE 0 BO ISO 10980:1995(F)
Vérification du titre des solutions de référence utilisées
pour la mesure des concentrations
1 Domaine d’application
Les solutions de référence utilisées dans l’étalonnage des méthodes d’analyse sont les vecteurs par lesquels le
résultat final de l’analyse est relié aux unités fondamentales et à leurs étalons.
Les titres de ces solutions doivent donc être eux-mêmes reliés à ces mêmes unités avec une justesse de
+ 0,l % en valeur relative, ou mieux.
-
La présente Norme internationale prescrit d’une part les modes opératoires pour la préparation des solutions de
référence, mais aussi un ensemble de procédures permettant de s’assurer de la qualité de leurs préparations et
de la justesse des titres des solutions.
Elle est conçue pour servir de document de travail aux chimistes. La théorie statistique dont elle découle n’est
donc décrite ni dans tous ses détails ni toute sa rigueur, afin d’en simplifier l’utilisation.
Des détails suffisants sont donnés en annexe H pour permettre son application pas à pas au laboratoire.
2 Principes généraux
On prépare de façon indépendante, des solutions de référence d’uranium, de plutonium et de dichromate de po-
tassium.
Ces solutions de référence sont préparées exclusivement à partir de matériaux de référence certifiés ou de ma-
tériaux analysés par au moins deux méthodes indépendantes.
Des quantités exactement pesées de ces matériaux sont mises en solution de façon quantitative et les solutions
ainsi obtenues sont elles-mêmes exactement pesées.
Les titres des solutions sont calculés à partir des données des pesées et de la composition connue des matériaux
de départ.
On vérifie la justesse de leur préparation en comparant ces solutions entre elles à l’aide de méthodes d’analyse,
de telle manière que la différence relative A entre le titre calculé A, de ces solutions, et la moyenne A, des ré-
sultats de mesure obtenus, ne dépasse pas 0,l %.
On distingue deux catégories de solutions de référence, selon la qualité des matériaux utilisés pour leur prépa-
ration:
- solutions de référence primaires, et
- solutions de référence secondaires.
3 Solutions de référence primaires
Les solutions de référence primaires sont préparées à partir de matériaux de référence distribués par des organi-
sations agréées, et certifiés avec une précision meilleure que & 0,05 % en valeur relative, correspondant à I’in-
tervalle de confiance pour un niveau de probabilité de 95 %.
Le titre de ces solutions doit être connu avec une justesse aussi voisine que possible de celle qui est indiquée sur
le certificat du matériau de référence de départ.
Du fait que ces matériaux de référence sont de grande valeur, il est indispensable d’en faire un usage économe.
C’est pourquoi on utilisera les solutions de référence primaires avant tout pour étalonner ou pour vérifier le titre
des solutions de référence secondaires.
Les matériaux primaires de référence, ainsi que les procédures à utiliser pour préparer les solutions de référence
primaires, sont données en annexes:
Annexe A: Préparation des solutions de référence primaires d’uranium.
Annexe B: Préparation des solutions de référence primaires de plutonium.
Annexe C: Préparation des solutions de référence primaires de dichromate de potassium.
3.1 Objectif de la méthode de vérification
Le but de la méthode de vérification est de s’assurer qu’il n’y a pas eu d’erreur ((anormale» au cours de la pré-
paration de la solution à partir du matériau de référence certifié. Pour cela, on utilise une deuxième solution de
référence primaire afin de vérifier que les deux titres calculés sont cohérents avec les résultats obtenus au cours
du dosage de l’une des solutions par l’autre:
- vérification de la solution de dichromate de potassium par la solution d’uranium ou inversement;
- vérification de la solution de dichromate de potassium par la solution de plutonium ou inversement.
La méthode utilisée pour cette vérification est la plus précise que le laboratoire pratique; par exemple, la méthode
selon I’ISO 7097 pour l’uranium et la méthode selon I’ISO 8298 pour le plutonium, à condition que le laboratoire
d’essai ait vérifié qu’elles lui permettent d’analyser des solutions pures d’uranium ou de plutonium avec un
écart-type relatif de répétabilité de 0,05 % ou mieux et des biais inférieurs à 0,02 %.
Le nombre de déterminations à effectuer dépend des risques acceptés et de l’exactitude de la méthode utilisée,
comme expliqué en 3.2.
3.2 Vérification du titre d’une solution de référence primaire
3.2.1 Principe du mode opératoire
Une solution titrante T (dichromate de potassium par exemple) est préparée par pesée et dilution. Son titre est
calculé et noté; soit Tc la valeur obtenue.
Pour vérifier le ion de référence primaire (U ou Pu) désignée par A. Soit
titre de la SO lution T, on p répare une solut
A, le titre calcu lé pour cette solution.
On choisit une méthode d’analyse ne présentant aucun biais et on l’applique yt fois à A en utilisant T comme so-
lution titrante. Soit A, la moyenne des résultats obtenus et A la différence relative entre A, et A,:
4n -4
=
A . . .
(1)
A,
Même si le titre réel de la solution T est égal à la valeur visée Tc, du fait des erreurs de mesure et de préparation
de la solution de référence A, la valeur de A n’est en général pas nulle. On est donc conduit à accepter la
0 ISO
solution T tant que la valeur absolue de A ne dépasse pas un certain seuil dont la valeur dépendra du nombre yt
de mesures et de la confiance qu’on veut pouvoir accorder aux analyses ultérieures.
Le premier objet du présent mode opératoire est la détermination du nombre n de mesures. On pourra en déduire
les probabilités de conserver des solutions affectées d’erreurs A, données, et calculer l’intervalle de confiance du
titre de la solution T.
Si l’écart 1 A 1 est inférieur au seuil choisi, on en conclut que les titres A, et Tc mais aussi la méthode d’analyse ont
les justesses attendues.
Si au contraire l’écart j Al dépasse le seuil choisi, ceci peut être dû à une erreur dans le titre de l’une ou l’autre
des solutions, ou encore à un biais dans la méthode d’analyse.
3.2.2 Choix du nombre n de mesures sur la solution de référence
Le nombre n dépend de plusieurs facteurs.
Incertitudes de préparation et de mesure
a)
Les opérations décrites en 3.2.1 sont affectées des incertitudes suivantes:
1) incertitudes sur le titre 7’c dues aux incertitudes sur la certification et aux erreurs de préparation de la so-
lution, et caractérisées par l’écart-type relatif U~/T,;
2) incertitudes sur le titre A, dues aux incertitudes sur la certification et aux erreurs de préparation de la so-
lution, et caractérisées par l’écart-type relatif CQ/A,;
3) incertitudes sur les n mesures caractérisées par l’écart-type relatif a,/Ac.
Les valeurs des écarts-types de ces incertitudes doivent être connues ou estimées le plus précisément pos-
sible, par exemple par une analyse de variante ou un calcul de propagation d’erreur.
Lorsque n est choisi, les incertitudes de préparation et de mesure entraînent une incertitude totale sur A dont
l’écart-type peut être calculé par la relation suivante:
. . ,
(2)
[La dérivation de l’équation (2) est donnée en annexe E.]
Si le titre de T est réellement égal à I”, et si la méthode d’analyse est juste, les valeurs possibles de A sont
réparties suivant une distribution de moyenne nulle et d’écart-type oA, dont on admettra qu’elle est gaussienne.
En d’autres termes, il y a une probabilité de 99,9 % que A prenne une valeur quelconque comprise entre
- 3aA et + 30,.
0 la fonction de répartition des valeurs possibles
Par contre, si le titre T, est entaché d’une erreur relative 4 =
de A sera centrée sur une valeur moyenne d, non nulle (voir figure D.2).
b) Choix de n
Selon la figure D.2, les risques de fausse alarme, a, et de non-détection d’un écart réel, fi, varient en sens in-
verse l’un de l’autre. Tous deux dépendent aussi du nombre n de mesures.
La relation (3) donne le nombre n de mesures à effectuer pour détecter un écart réel 4 avec des risques a
et fi donnés:
Les valeurs de LU et $ sont données au tableau 1 en fonction des risques a et /3.
La valeur n donnée par l’équation (3) est arrondie au nombre entier immédiatement supérieur.
Si le nombre n n’est pas réaliste (s’il est trop grand), il est nécessaire de revoir le choix des différents para-
mètres, et en particulier d’augmenter les valeurs visées, 4 et /3. Les courbes d’efficacité et de taille
d’échantillon (voir annexe F) aident à faire ce choix. Un exemple numérique est donné en annexe E.
Tableau 1
Risque OC ou /l
La
Ls
%
0,003 4,00 3,90
0,050 3,30 3,46
0,100 3,09 3,30
1,000 2,33 2,58
5,000 1,65 1,96
10,000 1,28 1,65
25,000 0,67 1,15
50,000 0,oo 0,67
c) Remarque
Le nombre n devant être positif, la formule (3) ne peut être appliquée que si le dénominateur est positif,
c’est-à-dire si
. . .
Ao>A,in=(L,+Lg) ($)*+ (z)*
(4)
J
Pour un risque a de fausse alarme donné, une erreur relative d, sur la solution titrante n’a de chance d’être
détectée avec une probabilité au moins égale à (100 - /3) que si sa mesure est supérieure à Amin. Un exemple
numérique est donné dans l’annexe E.
3.2.3 Mode opératoire d’essai
On calcule l’écart type aA en remplaçant dans l’équation (2), n par la valeur calculée d’après la formule (3). L’erreur
A,, susceptible d’être détectée avec les risques a et /3 donnés, est égale à
. . .
(5)
do= (La+L/?)aA
Pour un risque de non-détection /? = 100 %, Ls est égal à zéro et Ao prend une valeur limite:
IimlAl =La~d . . .
(6)
Pour chaque solution titrante, après les n mesures, on calcule l’écart moyen, A, par la formule (1). Si la valeur ab-
la solution titrante est conservée, avec le risque p d’avoir en réalité une
solue de A est inférieure ou égale à LaoA,
solution présentant un écart au moins égal à d,. Si 1 Al est supérieur à LaoA, on rejette la solution, et le risque pour
que ce rejet soit injustifié est égal à a.
3.2.4 Expression du titre de la solution de référence
Si la solution est conservée, son titre est donné, au niveau de confiance de (100 - a), par l’expression:
. . .
Tc (1 + L(x M-J (7)
a) Exemple
L’exemple qui suit est tiré des annexes E et F.
Si la méthode d’analyse utilisée présente un coefficient de variation de 0,03 % et si l’on utilise les valeurs
numériques données dans les annexes A et C, on a:
3,00 x 10⁻⁴
%lAc =
aA/Ac = 2,74 x 10B4 (uranium)
a,/T, = II14 x 1 O- 4 (dichromate de potassium)
Si l’on effectue cinq déterminations, oA peut être calculé:
aA=3,24x 10⁻⁴
On obtient donc, pour un risque a choisi de 5 %, et d’après l’équation (61, une valeur limite de:
IimlAl = 1,96 x 3,24 x 1 O- 4
= 6,35 x 10⁻⁴
Si l’écart moyen est plus grand que cette valeur limite,
IA
m- Al c
=
> 0,064 %
IA/
A,
il faut rejeter la solution pour essai et préparer une nouvelle solution. Dans ces conditions on court le risque
de refuser cinq fois sur 100 une solution qui est en fait correcte.
Si l’écart A est inférieur à 0,064 %, la solution est acceptée avec le titre
Tc 1 + 2,3 x 10⁻⁴) pour le dichromate de potassium, et
-
(
A, 1 + 5,5 x 10m4) pour l’uranium
-
(
suivant que c’est l’une ou l’autre solution que l’on devait vérifier.
Dans ce cas il existe un risque /3 de 10 % d’accepter ces valeurs alors qu’il existe en fait une erreur supérieure
ou égale à A,:
do= (La+Lj3)aA
= (1,96 + 1,28) x 3,24 x 10-4
= 10,5 x 10⁻⁴
due à une erreur dans la préparation. Le risque /II tombe à 1 % si l’erreur de préparation est de 0,14 %
(Lb = 2,33).
b) Remarque
Dans le cas où les deux solutions de référence comparées sont toutes deux à vérifier:
- l’obtention d’un écart inférieur à la valeur limite valide les deux solutions, tout comme la méthode d’ana-
.
lyse
I
- l’obtention d’un écart supérieur à la valeur limite conduit à la préparation d’une troisième solution de réfé-
rence qui sera comparée à l’une des deux précédentes.
L’ensemble des deux vérifications doit permettre de lever l’ambiguïté. Si l’écart persiste, il se peut que la
méthode d’analyse présente un biais, qu’il faudra éliminer avant de poursuivre l’essai.
4 Solutions de référence secondaires
Les solutions de référence secondaires sont préparées comme suit:
- à partir de matériaux de référence distribués par des organisations agréées et certifiés avec une précision
comprise entre rt: 0,05 % et + 0,2 %; ou
- à partir de matériaux purs non certifiés mais distribués par une organisation agréée.
4.1 Vérification de solutions préparées à partir de matériaux certifiés
Dans ces conditions il sera nécessaire de procéder à une validation identique à celle préconisée pour les solutions
de référence primaires (voir article 3). Dans ce cas, l’écart admissible entre le titre mesuré et le titre calculé sera
plus élevé et l’acceptation de la solution conduira à adopter le titre et la précision calculés à partir du certificat
d’étalonnage du matériau de référence secondaire.
4.2 Étalonnage de solutions préparées à partir de matériaux non certifiés
La solution sera étalonnée à l’aide d’une solution de référence primaire, après s’être assuré de l’absence d’impu-
retés interférant dans la méthode d’étalonnage.
Outre les interférences possibles liées à la solution de référence secondaire elle-même, il faudra aussi tenir
compte de l’erreur systématique éventuelle de la méthode.
Si on appelle ab le coefficient de variation de la méthode utilisée pour corriger ou détecter le biais éventuel de
l’étalonnage, l’incertitude du titre mesuré sera exprimée par un coefficient de variation calculé à l’aide de l’une des
formules suivantes:
(8)
ou
. . .
?=Jt(?)*+ (Jp)2+o; (9)
selon que l’on étalonne le titre A, d’une solution de référence d’uranium (ou plutonium), ou le titre T’,, d’une so-
lution de référence de dichromate de potassium.
On notera que l’absence d’une telle erreur ne peut être vérifiée au mieux que dans la limite d’incertitude des
matériaux de référence utilisés pour la vérifier.
4.3 Exemples numériques
Supposons qu’on ait vérifié l’absence de biais et répété l’essai de nombreuses fois à l’aide d’une solution de ré-
férence certifiée avec un coefficient de variation de 0,025 % et d’une solution titrante de dichromate de potassium
connue avec un coefficient de variation de 0,010 %. Dans ce cas, ab = 0,026 9 x 1 O- *.
a) Étalonnage d’une solution d’uranium par une solution primaire de dichromate de potassium.
Supposons que les écarts-types correspondent aux valeurs données en annexes C et E:
q/Tc = 1,14 x 10⁻⁴
3,0 x 10-"
ql&$-n =
0,=2,69X lo-4
0 ISO
Si yt = 5, on obtient gelA, = 3,21 x 10s4, et une probabilité de 95 % que le titre de la solution soit
A, 1 +6,3~10-~).
-
(
Étalonnage d’une solution de dichromate de potassium par une solution primaire d’uranium.
b)
Adoptons les écarts-types donnés en annexes A et E:
2,74 x 10⁻⁴
q$$ =
3,0 x 10⁻⁴
q-n/T, =
0,=2,69X Jo-4
Si y2 = 5, on obtient a,/&, = 4,07 x 1 Oe4 et une probabilité de 95 % que le titre de la solution soit
Tm 1 + 8,0 x 10⁻⁴).
-
(
4.4 Étalonnage et vérification à l’aide de deux solutions de référence (deux méthodes
indépendantes)
La solution est mesurée comme suit:
a) Par la méthode (1) à l’aide d’une solution de référence S, dont le titre S, est connu, soit par préparation, soit
par dosage, avec une incertitude caractérisée par l’écart-type osI.
La mesure, caractérisée par l’écart-type 0,
est effectuée yt, fois. Soit A, la moyenne des résultats.
b) Par la méthode (2) à l’aide d’une solution de référence S, dont le titre S2 est connu, soit par préparation, soit
par dosage, avec une incertitude caractérisée par l’écart-type crs2. La mesure, caractérisée par l’écart-type a2,
est effectuée % fois. Soit A, la moyenne des résultats.
La différence relative observée est
A, -A*
=
A . . .
(10)
A2
L’écart-type sur la différence A observée, OA, est donné par l’expression
. . .
(11)
Si la différence A est acceptable, le titre A sera calculé en faisant une moyenne pondérée des valeurs A, et
A,. Aussi, les nombres yt, et % sont-ils choisis de façon à minimiser la contribution des erreurs aléatoires à la
variante de A, tout en minimisant le nombre total de mesures.
Cette condition est obtenue quand
. . .
4 =~,[(a21A*)l(~1lA1)1 (12)
Pour une valeur fixe de a (la probabilité de rejet injustifié de l’égalité A, =A*) et une valeur fixe de /? (la pro-
babilité d’accepter cette égalité alors que la valeur réelle de A a pour valeur 4 = 0), la valeur de ~1, peut être
calculée comme suit:
k3/4~c(G%) + b21A2)l
. . .
(13)
n1 = [4/(4x +q1*
- (as, /sd* - h*ls*)*
et la valeur de 4 par la relation (12).
La valeur minimale de A, que l’on pourra choisir est:
A . . .
(14)
min = (Lor + LjI> (%dsl)* + (%2/4J*
J
0 ISO
Une fois ~1, et n! choisis, on peut calculer la valeur limite de l’écart acceptable, à partir des équations (12) et
.
.
6)
lim)A = LaoA
I
1) Si IA1 est supérieur à cette limite, on refuse l’éga lité de A, et A,, avec un risque a de se tromper. Dans
ce cas il faut mettre en cause:
- la préparation de la solution SI, ou
- la préparation de la solution S,, ou
- la méthode (l), ou
- la méthode (21, ou
- la préparation de la solution de référence secondaire qui peut contenir un élément interférant dans l’une
ou l’autre des méthodes.
2) Si j Al est inférieur à cette limite, on accepte l’égalité de A, et A,. Le titre A est alors calculé en faisant la
moyenne pondérée de A, et A,:
A A,/(a,l)* + A*lh*)*
. . .
(15)
= v(q41)* + wc42)*
avec
. . .
(a,,lAl)* = (~,l/sl)* + (~llAl)*lnl 06)
. . .
(a,*M*)* = (Qs*P*)* + (a,lA,)*ln2 (17)
Les limites de confiance de la meilleure estimation sont:
. . .
(18)
avec
a/A = . . .
(19)
1 l(a,,lAl)* + %421A2)*
On trouvera un exemple numérique en annexe G.
5 Expression des résultats
Les résultats des vérifications doivent faire l’objet d’un protocole.
En annexe H est donné un exemple de protocole applicable à la vérification du titre d’une solution de référence
par titrage à l’aide d’une deuxième solution de référence.
Annexe A
(normative)
Préparation de solutions de référence primaires d’uranium
A.1 Objet
Ce mode opératoire décrit la préparation des solutions de référence primaires d’uranium, utilisables:
- pour s’assurer de la qualité de la préparation de la solution de référence primaire de dichromate de potassium;
- pour étalonner ou vérifier les solutions de référe nce secondaires de dich romate de potass ium utilisées dans les
analyses de bilan U et Pu r titrage;
Pa
- pour l’étalonnage des solutions de traceurs isotopiques utilisées dans les analyses d’uranium par dilution
isotopique.
A.2 Matériaux de référence et réactifs
Tous les réactifs doivent être de qualité analytique reconnue et de très grande pureté.
A.2.1 Uranium métal, de pureté certifiée à + 0,05 % ou mieux (-& 20~) (par exemple: NBL 112, MUl/EC 101,
MU2 ou NBS 960).
A.2.2 Acide nitrique concentré.
A.2.3 Acide nitrique, solution, c(HN03) = 6 mol/1 (environ).
A.2.4 Acide nitrique, solution, c(HN03) = 3 mol/l.
A.2.5 Acétone très pure.
A.3 Mode opératoire
Préparer la solution de référence par pesée avec exactitude d’un morceau d’uranium métal (A.2.1) de pureté cer-
tifiée, suivie de sa dissolution dans l’acide nitrique et de pesée avec exactitude de la solution obtenue.
Toutes les pesées doivent être corrigées des effets de la poussée de l’air.
déterminés par une étude préalable des ba lances utilisées et leur véri-
Les écarts-types des masses doivent être
fication au moment de l’utilisation.
A.3.1 Décapage (à l’acide)
Tremper le(s) morceau(x) d’uranium (A.2.1) à dissoudre dans la solution d’acide nitrique (A.2.3) jusqu’à élimination
de toute trace visible d’oxydation superficielle.
Rincer abondamment avec de l’eau distillée, puis tremper dans l’acétone (A.2.5). Sécher à l’air ou mieux sous
courant d’azote ou d’argon.
Peser le(s) morceau(x) d’uranium aussitôt après séchage, dans le récipient de dissolution taré avec la plus grande
précision possible, à l’aide d’une balance préalablement vérifiée. La masse, q, de l’uranium, après correction de
poussée atmosphérique, doit être supérieure à 1 g et déterminée avec une exactitude de + 0,2 mg ou mieux.
Q ISO
A.3.2 Dissolution
Ajouter dans le flacon de dissolution de l’acide nitrique concentré (A.2.2) en quantité suffisante pour obtenir une
dissolution complète (à titre indicatif, par exemple 10 ml pour OI5 g d’uranium). Chauffer à douce ébullition jusqu’à
la disparition totale des particules solides et l’obtention d’une solution limpide. Cette opération doit être effectuée
sans aucune projection: on utilisera de préférence un flacon haut à col étroit, surmonté d’un petit entonnoir, ou
un dissolveur à reflux.
Après refroidissement, diluer avec la solution d’acide nitrique (A.2.4) pour obtenir approximativement la concen-
tration désirée, en rinçant soigneusement les bords du flacon. Si cette opération ne peut se faire dans le dissol-
veur, transvaser soigneusement la solution dans un flacon préalablement taré et rincer plusieurs fois le dissolveur
avec la solution d’acide nitrique (A.2.41, avant de compléter le volume.
Peser avec la meilleure précision possible et noter la masse nette, Ml, de la solution de référence ainsi préparée.
Boucher soigneusement et agiter pour homogénéiser.
A.3.3 Dilution éventuelle
A l’aide d’une burette à peser (ou tout autre dispositif approprié) transférer une quantité connue (de masse ml) de
la solution de référence (voir A.3.2) dans un flacon préalablement taré (dont la masse de tare est M.). Déterminer
ml avec la meilleure précision possible.
Ajouter la quantité voulue de solution d’acide nitrique (A.2.4).
Peser de nouveau avec la meilleure précision possible et noter la masse nette, M2, de la solution diluée.
Boucher soigneusement et agiter pour homogénéiser.
A.4 Utilisation
Au moment de l’emploi, la prise d’essai doit être effectuée par pesée précise. Dans la mesure du possible, les
prises d’essai doivent être effectuées, aussitôt terminée la préparation de la solution, et conservées en flacons
bouchés, jusqu’à leur utilisation.
Dans le cas d’une conservation relativeme nt Ion gue de la solution, il sera utile de vérifier la stabilité de la masse
du flacon bo uché. La solution sera rejetée, s’il y a dimin ution sensible de cette masse au cours du stockage.
A.5 Titre de la solution
Le titre de la solution, Ac, est donné, en fraction massique, par l’équation:
A, = R x IO- *(%/Ml) (&/M2) . . .
(A-V
ou, en moles par gramme, par l’équation:
. . .
A, = (1 /M,)R x 1 o- * (q#f,) (md42)
vw
R est la teneur en uranium dans le métal certifié, en pourcentage;
est la masse d’uranium;
mo
est la masse de la solution de référence;
Ml
est la masse de la solution de référence transvasée dans le flacon taré;
ml
est la masse de la solution diluée;
M2
0 ISO
est la masse molaire de l’uranium, en grammes par mole.
MA
A, est connu avec une précision de + 2~.
- L’écart-type, aA, est obtenu à partir de l’équation:
2 2 2 2 2 2
OA _ OR %O a,'
%21 %42
--
+
-+- +- . . .
(A-3)
2 +-
AZ R* q* Mf ml Mi
EXEMPLE:
R=lOO% qJR=2,5x 10⁻⁴
mQ=1,oooog ~mo=O,l mg
= 80,000 0 g
oMI =O,l mg
Ml
ml = 20,000 g
a =1 mg
ml
M2 = 500,000 g
aM2 = 1 mg
(oA/Ac)* = (2,5 x 10e4)* + (10B4)* + (10a4/80)* + (10m3/20)* + (10-3/500)2
2,74 x 10⁻⁴
a,lA, =
A, = (5,000 0 rt: 0,002 7) x 1 Om4 grammes d’uranium par gramme de solution.
Annexe B
(normative)
Préparation de solutions de référence primaires de plutonium
B.1 Objet
Ce mode opératoire décrit la préparation de solutions de référence primaires de plutonium utilisables:
- pour s’assurer de la qualité de la préparation de la solution de référence primaire de dichromate de potassium;
- pour étalonner ou vérifier les solutions de référence secondaires de dichromate de potassium utilisées dans les
analyses de bilan U et Pu par titrage;
- pour l’étalonnage des solutions de traceurs isotopiques, utilisées dans les analyses de plutonium par dilution
isotopique.
B.2 Matériaux de référence et réactifs
Tous les réactifs doivent être de qualité analytique reconnue et de très grande pureté.
B.2.1 Plutonium métal, de pureté certifiée à + OI05 % ou mieux (+ 20~) (par exemple: MP l/EC 201, MP2,
NBL CRM 126, UK Pu 1/80990 ou NBS 949).
B.2.2 Acide chlorhydrique concentré.
B.2.3 Acide chlorhydrique, solution, C(H~I) = OI1 mol/l.
B.2.4 Acide nitrique, solution, c(HN03) = 3 mol/l.
B.2.5 Acide fluorhydrique, solution, c(HF) = 2 n ol/l.
B.3 Mode opératoire
Préparer la solutio n de référence par dissolution d’une masse exactement connue de plutonium métal (B.2.1) de
pureté certifiée et pesé e avec exactitude de la solution obtenue.
Toutes les pesées doivent être corrigées des effets de poussée de l’air.
Les écarts-types des masses doive nt être déterminés par une étude préalable des balances utilisées et leur véri-
ficat ion au moment de l’utilisation.
Le mode opératoire suivant s’applique à l’usage des matériaux de référence MPI et MP2. Dans le cas du matériau
NBL 126, la masse du métal n’est pas certifiée. Pour utiliser correctement ce matériau, il faut le décaper avant
de le peser avec une exactitude de rfr OI2 mg ou mieux. Le certificat décrit le mode opératoire recommandé pour
la dissolution de ce matériau.
B.3.1 Ouverture de l’ampoule
Rayer l’ampoule contenant l’échantillon de plutonium
(B.2.1) à l’aide d’un couteau à verre, puis nettoyer soi-
gneusement la rayure à l’aide de papier imprégné de la solution d’acide chlorhydrique (B.2.3).
0 ISO ISO 10980:1995(F)
Ouvrir l’ampoule avec précaution et la vider dans le flacon Erlenmeyer préalablement taré. Peser pour vérifier qu’il
n’y a pas eu de perte importante au cours de cette opération.
Soit q la masse certifiée de plutonium.
B.3.2 Dissolution
Rincer l’intérieur de l’ampoule plusieurs fois avec la solution d’acide chlorhydrique (B.2.3) et introduire les solutions
de rinçage dans le flacon Erlenmeyer.
Ajouter de la solution d’acide chlorhydrique pour recouvrir juste l’échantillon (10 ml à 20 ml).
Ajouter 5 ml d’acide chlorhydrique concentré (B.2.2) et recouvrir d’un petit entonnoir.
Lorsque la réaction s’est calmée, ajouter de nouveau 2 ml d’acide chlorhydrique et chauffer jusqu’à douce ébulli-
tion.
Si le métal est oxydé en surface et que la dissolution s’effectue mal, ajouter 1 ml à 2 ml de la solution d’acide
fluorhydrique (B.2.5).
Après dissolution complète et refroidissement, diluer avec la solution d’acide nitrique (B.2.4) pour obtenir ap-
proximativement la concentration désirée en rinçant les bords du flacon. Si cette opération ne peut se faire dans
le dissolveur (ou si on a dû ajouter de la solution d’acide fluorhydrique), transvaser soigneusement la solution dans
un flacon préalablement taré et rincer plusieurs fois le dissolveur avec la solution d’acide nitrique avant de com-
pléter le volume.
Peser avec la meilleure précision possible à l’aide d’une balance préalablement vérifiée, et noter la masse nette,
Ml, de la solution de référence.
Boucher soigneusement et agiter pour homogénéiser.
NOTE 1 Si la solution de référence doit servir à étalonner la méthode de titrage à l’oxyde argentique, il convient de remplacer
l’acide de dissolution par un mélange de solution d’acide nitrique à 8 mol/1 et de solution d’acide fluorhydrique a 0,Ol mol/l,
et la dissolution sera effectuée a reflux.
De même, pour l’étalonnage de la méthode spectrophotométrique de Pu(W), l’acide de dissolution sera remplace par de la
solution d’acide perchlorique 3 mol/l, et la dissolution sera aussi effectuée a reflux. Puis, avant dilution par la solution d’acide
nitrique a 3 mol/l, on ajoutera a la solution perchlorique un volume égal de solution d’acide nitrique a 6 mol/l.
B.3.3 Dilution éventuelle
À l’aide d’une burette à peser (ou tout autre dispositif approprié) transvaser une quantité connue de la solution de
référence dans un flacon préalablement taré. Mesurer la masse nette, ml, de la quantité transvasée avec la
meilleure précision possible.
Ajouter la quantité voulue de solution d’acide nitrique (8.2.4).
Peser de nouveau avec la meilleure précision possible et noter la masse nette, M2, de la solution diluée.
Boucher soigneusement et agiter pour homogénéiser.
8.4 Utilisation
Dans la mesure du possible, les prises d’essai de la solution de référence doivent être effectuées selon une pro-
cédure précise de pesée.
Dans le cas d’une conservation relativement longue de la solution, il sera utile de vérifier la stabilité de la masse
brute du flacon bouché. La solution sera rejetée s’il y a diminution sensible de cette masse en cours de stockage.
B.5 Titre de la solution
Le titre de la solution, Ac, est donné, en fraction massique, par l’équation:
. . .
A, = R x 1 o- 2(%Pf,) (m,lMz)
(B.1)
ou, en moles par gramme, par l’équation:
A, = (W*)R x 10-2(mOl~,)(m,l~2) . . .
W)
R est la teneur en plutonium dans le métal certifié, en pourcentage, actualisée pour tenir compte de la
décroissance du plutonium en uranium et américium;
est la masse molaire du plutonium, en grammes par mole, indiquée sur le certificat;
MA
est la masse de l’échantillon indiquée sur le certificat;
mo
est la masse de la solution de référence;
est la masse de la quantité de solution transvasée;
ml
est la masse de la solution diluée.
M2
A, est connu avec une précision de + 2~.
L’écart-type, aA, est obtenu à partir de l’équation:
-
2 2 2 2
. . .
(B-3)
L’incertitude de CT,~ est l’incertitude totale sur la teneur de l’unité de matériau de référence MPI ou MP2 indiquée
sur le certificat d’étalonnage. Elle englobe l’incertitude sur la teneur en élément, l’effet de l’hétérogénéité du ma-
tériau de référence et l’erreur de pesée de l’unité.
EXEMPLE
Prenons comme exemple la préparation d’une solution mère de plutonium de référence:
R=lOO%
mf) = 0,500 00 g amo/q = 2,50 x 1 O-4
= 80,000 0 g
oMl =O,l mg
Ml
(oA/AJ’ = (2.50 X 10B4)’ + (10-4/80)2
2,5 x 10⁻⁴
a,lA, =
La concentration de la solution mère, en fraction massique, avec des limites de confiance de 95 % (a = 1,96), est
A, = (6,250 0 $- 0,003 1) x 10-3
Considérons maintenant une dilution de cette solution mère pour préparer une solution de référence pour I’éta-
lonnage de traceurs destinés à l’analyse par dilution isotopique:
ml = 2,000 g ml = 0,lO mg
a
M2 = 2 000,OO g
($2 = 0,lO g
(dA/A,d2 = (2,50 x 10B4)’ -I- (10-4/80)2 + (10m4/2)’ + (0,10/2000)2
dA/A’c = 2,5 x 1 Oe4
0 ISO
La concentration de la solution diluée de référence, en fraction massique, avec des limites de confiance de 95 %
(a = 1,96), est
A’, = (6,250 0 + 0,003 1) x IO- 6
Annexe C
(normative)
Préparation de solutions de référence primaires de dichromate de potassium
Cl Objet
Ce mode opératoire décrit la préparation des solutions de référence primaires de dichromate de potassium utili-
sables:
- pour s’assurer de la qualité de la préparation des solutions de référence primaires d’uranium ou de plutonium
utilisées pour l’étalonnage des analyses de bilan par titrage;
- pour vérifier la préparation des solutions de référence primaires de U et de Pu utilisées pour l’étalonnage des
solutions de traceurs utilisées pour les analyses par dilution isotopique ou pour celui de la spectrophotométrie
de Pu (VI);
- Pour étalonner ou vérifier les solutions de référence secondaires de U et Pu.
C.2 Matériaux de référence et réactifs
Tous les réactifs doivent être de qualité analytique reconnue et de très grande pureté.
Dichromate de potassium, de pureté certifiée R, avec une incertitude inférieure à + 0,05 % (par exemple
C.2.1
NBS 136 ou NIST-SRM.136).
C.2.2 Acide sulfurique, solution, c(HzSO4) = 0,05 mol/1 (environ).
C.3 Mode opératoire
Préparer la solution de référence, par dissolution d’une masse exactement connue du dichromate de potassium
(C.2.1) et pesée avec exactitude de la solution obtenue.
Toutes les pesées doivent être corrigées des effets de poussée de l’air.
Les écarts-types des masses doivent être déterminés par une étude préalable des balances utilisées et leur véri-
fication au moment de l’utilisation.
C.3.1 Pesée
Dans un flacon taré, peser avec la plus grande précision possible, à l’aide d’une balance préalablement vérifiée, la
masse nécessaire de dichromate de potassium (C.2.1) pour préparer la quantité désirée de solution (environ 5 g
pour un litre de solution contenant 0,l équivalent par litre). La masse nette q, de dichromate, correction de
étant donné que la masse volumique du
poussée atmosphérique effectuée (celle-ci est voisine de 3 x 1 OB4,
dichromate est de 2,676 g/cm3), doit être déterminée avec une exactitude de + 1 Os4 ou mieux en valeur relative.
-
NOTE 2 II peut être nécessaire de passer, avant utilisation, le dichromate de potassium à l’étuve à 105 “C et de le conserver
ensuite en dessicateur jusqu’à pesée. Cependant, en toute circonstance, l’utilisateur suivra la procédure définie par le fournis-
seur du matériau de référence.
0 ISO
C.3.2 Dissolution
taré (de e de tare Mo), de volume
Transvaser avec précaution le dichromate de pota ssium pesé dans un f
suffisant pour contenir la totalité de la sol ution.
Rincer soigneusement le flacon de pesée à l’aide de la solution d’acide sulfurique (C.2.2) et verser les solutions
de rinçage dans le flacon de dissolution.
a solution d’acide sulfurique. Agiter à la main jusqu’à
Ajouter environ la moitié de la quantité totale voulue de
dissolution complète.
Compléter avec de la solution d’acide sulfurique jusqu’à la quantité désirée.
Peser avec la meilleure précision possible; soit M, la masse nette de la solution de référence.
Boucher soigneusement et agiter pour homogénéiser.
C.3.3 Dilution éventuelle
À l’aide d’une burette à peser 1 ou tout autre dispositif approprié) transvaser une quantité connue (m,) de la solution
de référence (voir C.3.2) dans un flacon préalablement taré (de masse de tare M,). Mesurer la quantité ml avec la
meilleure précision possible.
Ajouter la quantité désirée de la solution d’acide sulfurique (C.2.2). Peser de nouveau avec la meilleure précision
possible et noter la masse (M2) de la solution diluée.
Boucher soigneusement et agiter pour homogénéiser.
C.4 Utilisation
Pour conserver la justesse du titre, cette solution doit être délivrée à l’aide d’une burette à pesée. Si le flacon est
conservé quelque temps avant utilisation, il sera utile de vérifier la stabilité de la masse du flacon bouché. La so-
lution sera rejetée, s’il y a diminution sensible de cette masse en cours de stockage.
C.5 Titre de la solution
Le titre de la solution, Tc, est donné, en fraction massique, par l’équation:
. . .
Tc = R x 1 o- 2(molM,) (m,lMz) (C-1 )
ou, en équivalents par gramme, par l’équation:
Tc = R x 1 O- ‘(9/M,) (m,/M2) x 6/294,1846 . . .
G-2)
où
R est la pureté certifiée, en pourcentage;
est la masse du dichromate de potassium;
mo
est la masse de la solution de référence;
Ml
est la masse de la solution de référence transvasée dans le flacon taré;
ml
est la masse de la solution diluée.
M2
NOTE 3 Si aucune dilution n’a été effectuée, m,/M, = 1.
Tc est connu avec une précision de & 20~. L’écart-type, CT~, est obtenu à partir de l’équation:
0 ISO
2 2 2 2 2 2
OT OR
a,1 %zl
%42
PC----
-+ -+-
. . .
(C-3)
+ SO +-
T: R2 q2 M2 1
ml 2 Mi
EXEMPLE
R=lOO%
OR= Jo-‘%
m() = 2,000 0 g
u,~=O,I mg
= 5 000,o g
= 100 mg
Ml
a,1
m,/M2 = 1 (pas de dilution)
z& (10~y+ (Jq2+ ( ;;;;3)2
= 1,29 x 10-*
1,14 x 10⁻⁴
OTiT, =
Tc = (8,158 1 + 0,001 8) x 1 O- 6 équivalent par gramme.
Annexe D
(informative)
Risque a de fausse alarme et risque p de non-détection
D.l Risque a de fausse alarme
Pour vérifier la solution titrante T, la valeur absolue de l’écart A est comparée à un seuil qui sera choisi propor-
tionnel à aAr c’est-à-dire de la forme &a, (voir figure D.1).
On rejettera la solution toutes les fois que:
Même si la solution est correcteJe rejet de la solution peut se produire pour toute valeur de & inférieure à 3. La
probabilité d’un tel rejet injustifié est représentée par l’aire des zones hachurées sur la figure D.1. Si l’on appelle
cx la probabilité totale de rejet injustifié, a est le risque de première espèce ou risque de fausse alarme.
Ce risque a est choisi à l’avance, en général égal à 5 % ou 10 %.
Figure D.l
D.2 Risque /l de non-détection
Si le titre de la solution T est réellement erroné, par exemple supérieur à Tc, les valeurs de A seront en moyenne
plus élevées que celles qui correspondaient à une solution correcte. Cela signifie que la courbe de distribution de
la solution incorrecte est à droite de celle de la solution correcte. Les deux courbes se recoupent comme l’indique
la figure D.2. II y a une probabilité /I pour que la valeur absolue de A soit inférieure à &aA, même quand le titre est
erroné.
Si la seule cause d’erreur était la préparation de la solution T, la valeur de A serait égale à A,, moyenne de la dis-
tribution. C’est l’erreur relative sur le titre Tc qui a une probabilité /3 d’être accepté à tort. Plus cette erreur est
grande et plus le risque /3 d’accepter la solution incorrecte est faible. On se donne à l’avance la valeur de l’erreur
A, qui a une probabilité #I donnée de passer inaperçue. Par exemple, on accepte qu’une erreur A, de 1 Om3
(0,l %) ne soit pas décelée une fois sur dix (/I = 10 %). Par contre, elle sera décelée avec une probabilité
loo-p=90%.
NOTE 4 (100 - /3) est souvent appelé ((efficacité)) de l’essai.
Ao = (L, + Lp) 6A A
+MA
Figure D.2
Annexe E
(informative)
Exemple numérique de calcul de y1 et de Ami”
E.1 Données
Supposons que les coefficients de variation aient les valeurs suivantes:
Titre calculé pour la solution titrante de dichromate de potassium (voir annexe C):
OT
-= 1,14x lo-4
Tc
Titre de la solution étalon primaire d’uranium (voir annexe A):
OA
-= 2,74 x 10⁻⁴
A,
Erreur de mesure:
Orn
-=3,00x 10⁻⁴
A,
Risque de fausse alarme:
=
a 0
5/
Risque de non-détection:
B=lO%
E.2 Calcul de Ami”
[voir équation (4)]
,
. . .
Amin+tx+Lj) ($)*+ ($)*
W)
J
Avec les valeurs numériques données dans E.1, seuls les écarts supérieurs à
A
min = (1,96 + 1,282)
= 0,096 x IO-*
peuvent être décelés avec une probabilité au moins égale à (100 - /3) = 90 %.
E.3 Calcul de n
[voir équation (3)]
bmlAJ *
n
0 . 0
(E.2)
= [dol& + Lg)*] - (gT/Tc)* - (C~/A~)*
Avec les mêmes valeurs numériques données dans l’article E.1 e
(3,0Q2
=
n
[100/(1,96 + 1,282)*] - (1,14)* - (2,74)*
=
12,5
Cette valeur est arrondie à n = 13.
Si l’on accepte de conserver dans 1 cas sur 10 des solutions présentant une erreur de 0,15 % au lieu de 0,lO %,
le nombre n devient
(3,00)*
n
= [225/(1,96 + 1,28)*] - (1,14)* - (2,74)*
= 0,71
Cette valeur est arrondie à n = 1.
E.4 Dérivation de l’équation pour aA [équation (2)]
Soit A la différence relative entre le titre mesuré A, et le titre calculé A, [voir équation (1 )]:
Am -Ac
=
A
A,
Am
=--
. . .
(E.3)
A,
Le titre mesuré de la solution étalon A de I’analyte (U ou Pu), est obtenu en titrant une masse MA de la solution
d’analyte à l’aide du titrant T. Soit MT la masse de titrant utilisé:
=-
MT T
Am C . . . (E.4)
MA
II en résulte
(2h)*=(~)*+ [ ;;)]’
Composante
Composante aléatoire
systéma-
h/4l)* .
tique
Pour la moyenne de n titrages on a:
. . .
(E.5)
À partir de l’équation (E.3):
A’ =A+I
(g*= p)*+ p)*
À partir de l’équation (E.5), et en négligeant A z 1 Om3 devant 1 (donc d’ = 1):
0 ISO ISO 10980:1995(F)
. . .
(oAy=~(~)2+ (2)*+ (2)’ (E-6)
[Voir équation (21-J
Annexe F
(informative)
Courbes d’efficacité et courbes de taille d’échantillon
L’annexe E montre que le choix du couple (pI A,) a une grande importance pratique.
Pour choisir n, il est utile d’établir les courbes donnant pour chaque valeur de n, la valeur de l’efficacité du test,
(100 - fi), en fonction de l’erreur A0 que l’on cherche à détecter. Ces courbes s’appellent ((courbes d’efficacité».
De façon analogue, il est utile de tracer, pour chaque valeur, 100 - fi, de la probabilité de détection que l’on désire
atteindre, la courbe donnant le nombre d’échantillons, n, à analyser en fonction de A,. Une telle courbe est appelée
((courbe de taille d’échantillon)).
Ces courbes peuvent être tracées point par point à l’aide de l’équation (F.1) [équivalente à l’équation (5)]
. . .
(F-1 >
A0 = (La + q?kJA
où
Lo( et $ sont tirés du tableau 1 pour les risques choisis, a et 8;
(écart-type) est donné par l’équation F.2 [équivalente à I’équation(2)l:
~A=/($)*+(~)*++(~)* . . .
(F-2)
Le nombre, n, de mesures à effectuer pour détecter une erreur réelle, A,, avec le risque a de fausse alarme et le
risque p de non-détection est calculé par l’équation (F.3) [équivalente à l’équation (3)]:
bmlAc) *
n
. . .
(F.3)
= [&(La + Lfl)2] - (OdT,)* - (aA/Ac)2
Pour des risques donnés, a et fi, le nombre n peut se calculer en utilisant une fonction simple des deux paramètres
R et Eo:
R* = (a,
...
Questions, Comments and Discussion
Ask us and Technical Secretary will try to provide an answer. You can facilitate discussion about the standard in here.
Loading comments...